
Клинический разбор в общей медицине №09 2026
Диагностические особенности, лечение и профилактика первичной цилиарной дискинезии: клинический случай
Номера страниц в выпуске:42-45
Аннотация
Первичная цилиарная дискинезия – врожденное заболевание, поражающее двигательные элементы клетки-реснички/жгутики, обусловленное мутацией в 46 генах, характеризующееся нарушением функции мерцательного эпителия, и преимущественно проявляющееся патологией респираторной системы: врожденным хроническим кашлем, хрипами, бронхиальной обструкцией. Диагностика болезни представляет сложности, в результате малой осведомленности, сложности в проведении тестов и схожести клинических проявлений с бронхиальной астмой и, как следствие этого, приводит к неправильной тактике лечения, поздней установке правильного диагноза и усугублению состояния больного, вплоть до инвалидизации. С целью изучения особенностей течения первичной цилиарной дискинезии в статье рассмотрен клинический случай больного с генетически подтвержденной патологией (мутация в гене DNAH11), на основании разбора которого можно сделать заключение о необходимости клинической настороженности по отношению к патологии. Поздняя диагностика заболевания остается актуальной проблемой. Внедрение скрининговых методов (шкала PICADAR, уровень назального оксида азота) и повышение настороженности врачей первичного звена позволят своевременно верифицировать диагноз и начать адекватную терапию, замедляющую прогрессирование болезни и возникновение осложнений.
Ключевые слова: первичная цилиарная дискинезия, врожденный порок развития, бронхиальная астма, клинические наблюдения, дети.
Для цитирования: Миненкова Т.А., Сережкина А.В., Рязанов А.В., Разинькова Н.С. Диагностические особенности, лечение и профилактика первичной цилиарной дискинезии: клинический случай. Клинический разбор в общей медицине. 2026; 7 (9): 42–45. DOI: 10.47407/kr2026.7.9.00926
Первичная цилиарная дискинезия – врожденное заболевание, поражающее двигательные элементы клетки-реснички/жгутики, обусловленное мутацией в 46 генах, характеризующееся нарушением функции мерцательного эпителия, и преимущественно проявляющееся патологией респираторной системы: врожденным хроническим кашлем, хрипами, бронхиальной обструкцией. Диагностика болезни представляет сложности, в результате малой осведомленности, сложности в проведении тестов и схожести клинических проявлений с бронхиальной астмой и, как следствие этого, приводит к неправильной тактике лечения, поздней установке правильного диагноза и усугублению состояния больного, вплоть до инвалидизации. С целью изучения особенностей течения первичной цилиарной дискинезии в статье рассмотрен клинический случай больного с генетически подтвержденной патологией (мутация в гене DNAH11), на основании разбора которого можно сделать заключение о необходимости клинической настороженности по отношению к патологии. Поздняя диагностика заболевания остается актуальной проблемой. Внедрение скрининговых методов (шкала PICADAR, уровень назального оксида азота) и повышение настороженности врачей первичного звена позволят своевременно верифицировать диагноз и начать адекватную терапию, замедляющую прогрессирование болезни и возникновение осложнений.
Ключевые слова: первичная цилиарная дискинезия, врожденный порок развития, бронхиальная астма, клинические наблюдения, дети.
Для цитирования: Миненкова Т.А., Сережкина А.В., Рязанов А.В., Разинькова Н.С. Диагностические особенности, лечение и профилактика первичной цилиарной дискинезии: клинический случай. Клинический разбор в общей медицине. 2026; 7 (9): 42–45. DOI: 10.47407/kr2026.7.9.00926
Diagnostic features, treatment and prevention of primary ciliary dyskinesia: a clinical case
Tatiana A. Minenkova, Alexandra V. Serezhkina, Artyom V. Ryazanov, Natalia S. RazinkovaKursk State Medical University, Kursk, Russia
artyom_ryazanov_03@mail.ru
Abstract
Primary ciliary dyskinesia (PCD) is a congenital disease affecting the motor elements of the cell-cilia/flagella, caused by a mutation in 46 genes, characterized by a violation of the function of the ciliated epithelium, and mainly manifested by pathology of the respiratory system: congenital chronic cough, wheezing, bronchial obstruction. Diagnosis of the disease is difficult, as a result of low awareness, difficulty in conducting tests and the similarity of clinical manifestations with bronchial asthma, and as a result, this leads to incorrect treatment tactics, late diagnosis and aggravation of the patient's condition, up to disability. In order to study the features of the course of PCD, the article considers a clinical case of a patient with a genetically confirmed pathology (mutation in the DNAH11 gene), based on the analysis of which, it can be concluded that clinical alertness towards pathology is necessary. Late diagnosis of the disease remains an urgent problem. The introduction of screening methods (PICADAR scale, nasal nitric oxide level) and increased alertness of primary care physicians will make it possible to verify the diagnosis in a timely manner and begin adequate therapy that slows down the progression of the disease and the occurrence of complications.
Keywords: primary ciliary dyskinesia, congenital malformation, bronchial asthma, clinical observations, children.
For citation: Minenkova T.A., Serezhkina A.V., Ryazanov A.V., Razinkova N.S. Diagnostic features, treatment and prevention of primary ciliary dyskinesia: a clinical case. Clinical review for general practice. 2026; 7 (9): 42–45 (In Russ.). DOI: 10.47407/kr2026.7.9.00926
Введение
Первичная цилиарная дискинезия (ПЦД) – заболевание, характеризующееся поражением подвижных структур клеток (ресничек и жгутиков) в виде дефекта их строения, полного отсутствия или же нарушения функции при сохранной структуре. Этиология болезни генетическая, в основе лежат мутации, способные проявляться в 46 различных генах. Наиболее часто поражаются гены DNAH5, DNAH11, CCDC39, DNAI1, CCDC40, CCDC103, SPAG1, ZMYND10, ODAD2, ODAD3. Заболевание по наследованию отличается гетерогенностью. В большинстве случаев преобладает аутосомно-рецессивный механизм. При мутации в гене FOXJ1, возможен аутосомно-доминантный тип, также X-сцепленный рецессивный тип наследования характерен при нарушениях в PIH1D3 и OFD1 генах. Однако в 20–30% случаев идентифицировать ген патогенной мутации не удается. Структурной единицей, поражающейся при ПЦД, является подвижная часть клетки – ресничка/жгутик, строение которых представляет из себя кольцевую структуру, состоящую из 10 пар микротрубочек, 9 периферических и 1 центральной, соединенных между собой различными белками, в особенности белком динеином, обеспечивающим посредством гидролиза молекул аденозинтрифосфата смещение внешних пар микротрубочек, приводя в движение реснички.
Характер поражения разнообразен и может быть представлен следующими формами: дефект динеиновых ручек (укорочение, полное или частичное отсутствие), радиальных спиц, соединяющих центральную пару микротрубочек с периферическими, смещение центральной пары, дезориентация, а также полная аплазия микротрубочек. Имеются ассоциации между затронутым геном и типом патологии. Так, за дефекты внешней динеиновой ручки ответственны – DNAH5, DNA11, DNA12, DNAL1, TXNDC3, CCDC114, ODAD2; дефекты обеих ручек – LRRC50/DNAAF1, КТU/DNAAF2, DNAAF3, CCDC103, HEATR2, LRRC6, ZMYND10, DYX1C1; центральную пару микротрубочек – RSPH4A, RSPH9, RSPH1; радиальные спицы – CCDC39, CCDC40; ультраструктурные аномалии – DNAH11, HYD1N, CCDC164, CCDC65 [1].
Нарушение затрагивает все ткани и клетки организма, приводя к структурным и функциональным патологиям, таким как: обратное расположение внутренних органов (синдром Зиверта–Картагенера), нарушение работы рецепторов сетчатки глаз, кортиева органа, желчевыводящих путей и почечных канальцев, бесплодие вследствие снижения подвижности жгутиков сперматозоидов у мужчин и клеток, выстилающих фаллопиевы трубы у женщин [2]. Наиболее выражены поражения со стороны дыхательной системы, на фоне неадекватной активности ресничек мерцательного эпителия респираторного тракта возникают нарушения мукоцилиарного клиренса, приводящие к застою секрета и его последующему инфицированию, что проявляется рецидивирующими респираторными инфекциями, хроническим бронхитом, хроническим синуситом, назальным полипозом, хроническим отитом, бронхоэктазами и постепенным снижением функций легких.
ПЦД манифестирует преимущественно на первом году жизни, однако верификация диагноза чаще всего происходит позднее – в возрасте около 4 лет, что связано со сложностью диагностики, схожестью клинических проявлений с бронхиальной астмой и редкостью патологии (от 1:2265 до 1:40000 населения).
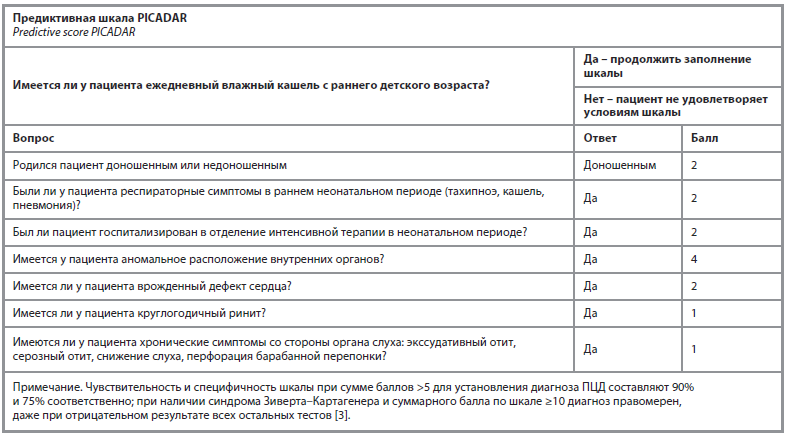
В настоящее время нельзя назвать единого золотого стандарта диагностики ПЦД. Основными рекомендованными методами диагностики являются генетическое исследование, световая и электронная микроскопии биоптата, измерение уровня назального оксида азота (nNO) и сбор анамнеза. Также нельзя не отметить важность использования в практике предиктивной шкалы PICADAR (PrImary CiliAry DyskinesiA Rule), применяемой для оценки пациентов, имеющих врожденный персистирующий влажный кашель (см. таблицу).
Основными задачами терапии после установки диагноза ПЦД является поддержание адекватного мукоцилиарного клиренса дыхательных путей, контроль и профилактика инфекционных заболеваний, предупреждение прогрессирования и/или развития патологического процесса, восстановление и поддержание легочной функции. Лечение, в связи со спецификой заболевания, должно заключать в себе комплексный подход, сочетающий грамотное применение как лекарственных препаратов, так и лечебных/оздоровительных процедур, направленных на улучшение функции легких и предупреждение осложнений.
Цель: изучить особенности течения врожденного порока развития органов дыхания – первичной цилиарной дискинезии – и представить клинические наблюдения, демонстрирующие диагностические и терапевтические сложности ведения таких пациентов.
Материалы и методы
Приведена и проанализирована история болезни пациента Х., 17 лет, находившегося на стационарном лечении в пульмонологическом отделении. Сведения о состоянии пациента для публикации представлены с его информированного согласия.
Клинический пример
Анамнез заболевания. Пациент Х., 17 лет, поступил в стационар 22.04.2025 с жалобами на кашель и ринорею. Ребенок болен с рождения, постоянный влажный кашель, периодически хрипы в легких, частые подъемы температуры. Первоначально поставленный диагноз – рецидивирующий бронхит. Было заподозрено течение бронхиальной астмы, в связи с чем проводилась ингаляционная терапия глюкокортикостероидами в сочетании с бронхолитиками, без положительной динамики. На частые рецидивирующие бронхиты ребенку проводилось антибактериальное лечение с эффектом. В 2016 г. рентгенологически выявлены признаки локального пневмосклероза справа в области нижней доли. Аномалия развития верхней доли правого легкого – дополнительная доля непарной вены. В 2018 г. был проведен анализ подвижности ресничек с целью исключения ПЦД-признаков – нарушения функции не найдено. Ребенку установлен диагноз хронический обструктивный бронхит. В 2021 г. ребенку было проведено секвенирование генома, по результатам которого обнаружены компаунд гетерозигота в гене DNAH11, ответственного за формирование ПЦД. Сохраняется ежедневный продуктивный кашель, жалобы на стойкое затруднение носового дыхания.
Анамнез жизни. Рожден от 1-й беременности, протекавшей неблагоприятно: токсикоз и угроза выкидыша во 2-й половине, роды преждевременные. Масса тела – 3360 г, длинна – 50 см. Асфиксии не было. Раннее нервно-психическое развитие в соответствие с возрастом. Обнаружены патологии: аномалии мочевой системы – агенезия (аплазия) правой почки, единственная викарно-гипертрофированная левая почка. Рентгенологические признаки обструктивного синдрома, пневмофиброза в средней доле правого легкого. Наследственный анамнез отягощен, известен: мать – нарушение сердечного ритма, отец – пиелонефрит, дедушка по линии отца – агенезия почки, прадедушка – сахарный диабет.
Результаты исследований. Состояние пациента: средней тяжести. Масса тела – 57,5 кг. Рост – 184,5 см. Индекс массы тела: 16,89. Физическое развитие: выше среднего дисгармоничное за счет дефицита массы тела. По результатам лабораторных анализов: повышение креатинина (26,40 мМоль/л от 2,00–11,00 в норме) и витамина С (0,6 мМоль/л от 0,000–0,300 в норме) в общем анализе мочи; повышение микроальбумина (55,43 мг/л от 0,0–20,00 в норме) в биохимическом анализе мочи. По результатам инструментальных исследований при посеве на микрофлору отделяемого ЛОР-органов в биоматериале из носа выявлена микрофлора Staphylococcus aureus 105 КОЕ/мл. Компьютерная томография (КТ) органов грудной полости: признаки ателектаза/фиброателектаза в S5 справа с возможным наличием инфильтрации, проявлений бронхита, бронхиолита (S5 справа), дивертикула трахеи, воронкообразной деформации грудной клетки, атипичного хода v. аzygos, поствоспалительных изменений легких. По результатам бодиплетизмографии: выраженная неравномерность легочной вентиляции без изменения общей емкости легких, тенденция к снижению бронхиального сопротивления.
Проведенное лечение. Назначено: амброксол (раствор для приема внутрь и для ингаляций 7,5 мг/мл) ежедневно ингаляции 2 см3 (мл) утром и вечером с 25.04.2025 по 01.05.2025 (7 дней). Ипратропия бромид (Атровент, раствор для ингаляций 0,25 мг/мл) – ежедневно ингаляции по 20 капель утром и вечером с 22.04.2025 по 29.04.2025 (8 дней). Проведено восстановительное лечение: воздействие переменным магнитным полем А17.30.019 (1–2 поля). Результат достигнут. Даны рекомендации: регулярное наблюдение педиатра, пульмонолога, лор-врача, сурдолога по месту жительства; гипоаллергенный быт; фармакотерапия.
Фармакотерапия:
• Бронхолитическая терапия препаратом Tiotropium bromide 2,5 mkg по 2 дозы 1 раз в сутки круглогодично, строго в фиксированное время, под контролем пульмонолога. В период обострения (в период лихорадки терапия не отменяется, ингаляции проводятся).
• Антибиотикотерапия (учитывая данные посева с чувствительностью микрофлоры к антибиотикам).
• Бронхолитическая терапия препаратом phenoteroli hydrobromidi 500 mcg + ipratropii bromidii 250 mcg/1 мл – 10–12 капель + физ. раствор 2 мл – до 3–4 раз в сутки.
• Муколитическая терапия препаратами ambroxol по 3 мл (21,5 мг амброксола) 2 раза в день, 5–7 дней.
В рамках реабилитации рассмотрены: ЛФК, позиционный дренаж, массаж грудной клетки; постуральный дренаж, перкуссионный массаж грудной клетки, активный цикл дыхания, контролируемое откашливание – ежедневно; применение дыхательных тренажеров по типу Pari O-Pep, Threshold IMT – ежедневно 2 раза в сутки по 5–10 мин. Санаторно-курортное лечение.
Обсуждение
ПЦД, имея тотальный характер поражения, симптомы, проявляющиеся в ранний период, и прогрессивное течение, остается диагностически сложным заболеванием. Трудности, с которыми сталкивается специалист при верификации данной патологии, заключаются не только в низкой частоте встречаемости, но и в сложности стандартных методов диагностики: труднодоступности световой и электронной микроскопии мерцательного эпителия, спирометрии, сложности в корректном проведении данных исследований, высокой стоимости генетических тестов. Клиническая маскировка ПЦД под бронхиальную астму и хронический бронхит является одной из главных причин поздней верификации диагноза. Приведенный пример клинического случая мальчика Х. демонстрирует сложность диагностики и лечения ПЦД. Постоянный влажный кашель, периодические хрипы в легких, частые подъемы температуры связывали с течением хронического бронхита, а впоследствии – с бронхиальной астмой. Стандартное лечение ингаляционными глюкокортикостероидами и бронхолитиками не приносило положительной динамики. Первоначальный анализ на подвижность ресничек не выявил нарушения функции. Этот факт заслуживает отдельного внимания. Ложноотрицательные результаты анализа подвижности ресничек при световой микроскопии не являются редкостью, особенно при мутациях в гене DNAH11. Для данного гена характерно сохранение нормальной или даже избыточной частоты биения ресничек при выраженном нарушении их паттерна (дискинезии). Именно поэтому отрицательный результат рутинного анализа подвижности не исключает диагноз ПЦД, а в случае клинического несоответствия (наличие всех симптомов при нормальной подвижности) показано проведение высокоскоростной видеомикроскопии или генетического исследования, что в итоге и подтвердило диагноз у Х. В течение нескольких лет пациент сталкивался с обострениями основного заболевания, на фоне чего положительный результат оказывала лишь антибактериальная и муколитическая терапия. Однако жалобы на ежедневный продуктивный кашель и стойкое затруднение носового дыхания сохранялись.
Таким образом, представленный клинический случай наглядно иллюстрирует ключевые проблемы диагностики и ведения пациентов с ПЦД: поздняя верификация, ложноотрицательные результаты функциональных тестов, необходимость генетического подтверждения (особенно при мутациях DNAH11), а также важность мультидисциплинарного подхода с учетом экстрапульмональных проявлений заболевания. Начало терапии в раннем возрасте уменьшает вероятность развития вторичных проявлений болезни, а также снижает риск инвалидизации, оказывая благоприятное воздействие на жизнь больного. Однако важно отметить, что даже при поздней диагностике (в 17 лет) у пациента Х. сохраняется возможность для проведения адекватной респираторной реабилитации. Назначенный режим ежедневной бронхолитической терапии (тиотропия бромид), муколитиков, а также комплекс физических методов (постуральный дренаж, перкуссионный массаж, дыхательные тренажеры Pari O-Pep) направлен на замедление прогрессирования бронхоэктазов и сохранение легочной функции. В долгосрочной перспективе пациентам с ПЦД показан регулярный КТ-контроль органов грудной клетки (каждые 2–3 года), микробиологический мониторинг мокроты с определением чувствительности к антибиотикам, а также ежегодная оценка функции внешнего дыхания. Особого внимания в данном случае требует и коморбидная патология – единственная функционирующая почка, что накладывает ограничения на использование потенциально нефротоксичных антибиотиков при лечении респираторных обострений.
Средний возраст диагностирования заболевания на сегодняшний день требует поиска новых методов ранней диагностики ПЦД. Дальнейшее повышение настороженности врачей первичного звена и внедрение доступных скрининговых методов (шкала PICADAR, уровень nNO) являются приоритетными задачами для улучшения прогноза у данной категории пациентов.
Заключение
Таким образом, несмотря на низкую распространенность в популяции ПЦД, она остается актуальной проблемой современной пульмонологии. Манифестация симптомов с первых дней жизни в сочетании с тотальным и прогрессирующим характером поражения определяют высокую значимость заболевания. В то же время схожесть заболевания с проявлениями бронхиальной астмы / их совместное течение, сложность и многоступенчатость диагностики, а также потребность в применении высокотехнологичных и специфичных методов, многие из которых остаются труднодоступными для региональных медицинских учреждений, продолжают оставаться главным барьером на пути к своевременному лечению пациентов с ПЦД.
Конфликт интересов. Авторы заявляют об отсутствии конфликта интересов.
Conflict of interests. The authors declare that there is not conflict of interests.
Соответствие нормам этики. Информированное согласие от родителей пациентов получено. Исследование проводилось в соответствии с принципами Хельсинкской декларации.
Compliance with ethical standards. The patients submitted the informed consent. The study was conducted in accordance with the principles of the Declaration of Helsinki.
Список литературы доступен на сайте журнала https://klin-razbor.ru/
The list of references is available on the journal‘s website https://klin-razbor.ru/
Информация об авторах
Information about the authors
Миненкова Татьяна Александровна – канд. мед. наук, доц. каф. педиатрии, ФГБОУ ВО КГМУ. E-mail: minenkovata@mail.ru; ORCID: 0000-0001-5099-4734
Tatiana A. Minenkova – Cand. Sci. (Med.), Assoc. Prof., Kursk State Medical University.
E-mail: minenkovata@mail.ru; ORCID: 0000-0001-5099-4734
Сережкина Александра Владимировна – ассистент каф. педиатрии, ФГБОУ ВО КГМУ. E-mail: aleksandra.ykv@gmail.com; ORCID: 0000-0002-0283-2498
Alexandra V. Serezhkina – Аssistant, Kursk State Medical University.
E-mail: aleksandra.ykv@gmail.com; ORCID: 0000-0002-0283-2498
Рязанов Артем Владимирович – студент 5-го курса лечебного факультета, ФГБОУ ВО КГМУ. E-mail: artyom_ryazanov_03@mail.ru; ORCID: 0009-0009-2181-076X
Artyom V. Ryazanov – Student, Kursk State Medical University. E-mail: artyom_ryazanov_03@mail.ru; ORCID: 0009-0009-2181-076X
Разинькова Наталья Сергеевна – канд. мед. наук, доц. каф. педиатрии, ФГБОУ ВО КГМУ. E-mail: nrazin79@ya.ru; ORCID: 0000-0001-7711-8865
Natalia S. Razinkova – Cand. Sci. (Med.), Assoc. Prof., Kursk State Medical University.
E-mail: nrazin79@ya.ru; ORCID: 0000-0001-7711-8865
Поступила в редакцию: 03.05.2026
Поступила после рецензирования: 13.05.2026
Принята к публикации: 14.05.2026
Received: 03.05.2026
Revised: 13.05.2026
Accepted: 14.05.2026
Список исп. литературыСкрыть список1. Масленников Д.Н. Первичная цилиарная дискинезия: ГЕНОКАРТА. Генетическая энциклопедия. 2021. URL: https://www.genokarta.ru/disease/Pervichnaya_ciliarnaya_diskineziya (дата обращения: 03.04.2026).
Maslennikov D.N. Primary ciliary dyskinesia: A genetic encyclopedia. 2021. URL: https://www.genokarta.ru/disease/Pervichnaya_ciliarnaya_diskineziya (accessed: 04.03.2026) (in Russian).
2. Первичная цилиарная дискинезия у детей. Клинические рекомендации Минздрава России. М., 2016.
Primary ciliary dyskinesia in children. Clinical recommendations of the Ministry of Health of Russia. Moscow, 2016 (in Russian).
3. Кондратьева Е.И., Авдеев С.Н., Киян Т.А. и др. Классификация первичной цилиарной дискинезии. Пульмонология. 2023;33(6):731-738. DOI: 10.18093/0869-0189-2023-33-6-731-738
Kondratieva E.I., Avdeev S.N., Kiyan T.A. et al. Classification of primary ciliary dyskinesia. Pulmonology. 2023;33(6):731-738. DOI: 10.18093/0869-0189-2023-33-6-731-738 (in Russian).
4. Малышев О.Г., Трошина Е.А. Клиническое наблюдение пациента с первичной цилиарной дискинезией. Forcipe. 2022; 5(S3):662-3.
Malyshev O.G., Troshina E.A. Clinical observation of a patient with primary ciliary dyskinesia. Forcipe. 2022; 5(S3):662-3 (in Russian).
5. Новак А.А., Мизерницкий Ю.Л. Первичная цилиарная дискинезия: состояние проблемы и перспективы. Медицинский совет. 2021;(1):276-85. DOI: 10.21518/2079-701X-2021-1-276-285
Novak A.A., Mizernitsky Yu.L. Primary ciliary dyskinesia: state of the problem and prospects. Medical advice. 2021;(1):276-85. DOI: 10.21518/2079-701X-2021-1-276-285 (in Russian).
6. Martinů V, Bořek-Dohalská L, Varényiová Ž et al. Evaluation of a clinical index as a predictive tool for primary ciliary dyskinesia. Diagnostics (Basel) 2021;11(6):1088. DOI: 10.3390/diagnos tics11061088
7. Фролов П.А., Колганова Н.И., Овсянников Д.Ю. и др. Возможности ранней диагностики первичной цилиарной дискинезии. Педиатрия им. Г.Н. Сперанского. 2022;101(1):107-14.
Frolov P.A., Kolganova N.I., Ovsyannikov D.Yu. and others. Possibilities of early diagnosis of primary ciliary dyskinesia. Pediatrics named after G.N. Speransky. 2022;101(1):107-14 (in Russian).
8. Богорад А.Е. Первичная цилиарная дискинезия: современные подходы к диагностике и терапии. Российский вестник перинатологии и педиатрии. 2019;64(5):123-33.
Bogorad A.E. Primary ciliary dyskinesia: modern approaches to diagnosis and therapy. Russian Bulletin of Perinatology and Pediatrics. 2019;64(5):123-33 (in Russian).