
Клинический разбор в общей медицине №09 2026
Клинические случаи иммуноопосредованной тромботической тромбоцитопенической пурпуры
Номера страниц в выпуске:76-81
Аннотация
Тромботическая тромбоцитопеническая пурпура представляет собой редкое жизнеугрожающее заболевание, относящееся к спектру тромботических микроангиопатий. В патогенезе тромботической тромбоцитопенической пурпуры ключевую роль играет дефицит активности металлопротеазы ADAMTS13, приводящий к накоплению сверхкрупных мультимеров фактора фон Виллебранда, с последующей адгезией к ним тромбоцитов и неконтролируемым образованием тромбоцитарных тромбов в микроциркуляторном русле. Дефицит активности ADAMTS13 может быть обусловлен мутациями гена ADAMTS13 или наличием аутоантител, ингибирующих активность фермента. Характерная клиническая картина тромботической тромбоцитопенической пурпуры представлена пентадой признаков: лихорадка, гемолитическая анемия, тромбоцитопения, поражение почек и неврологические нарушения; в части случаев наблюдается атипичное течение с неполной клинико-лабораторной картиной, что существенно затрудняет диагностику. Своевременная диагностика тромботической тромбоцитопенической пурпуры критически важна для успешного лечения, поэтому необходимо повышать осведомленность врачей любых специальностей об этом заболевании. Мы приводим два случая успешной ранней диагностики тромботической тромбоцитопенический пурпуры в практике нефролога.
Ключевые слова: тромботическая микроангиопатия, гемолитическая анемия, тромбоцитопения, почечная недостаточность, нарушения зрения.
Для цитирования: Захарова Е.В., Куликова М.И., Леонова Е.С., Макарова Т.А., Тхакохова Г.М., Сороколетов С.М. Клинические случаи иммуноопосредованной тромботической тромбоцитопенической пурпуры. Клинический разбор в общей медицине. 2026; 7 (9): 76–81. DOI: 10.47407/kr2026.7.9.00932
Тромботическая тромбоцитопеническая пурпура представляет собой редкое жизнеугрожающее заболевание, относящееся к спектру тромботических микроангиопатий. В патогенезе тромботической тромбоцитопенической пурпуры ключевую роль играет дефицит активности металлопротеазы ADAMTS13, приводящий к накоплению сверхкрупных мультимеров фактора фон Виллебранда, с последующей адгезией к ним тромбоцитов и неконтролируемым образованием тромбоцитарных тромбов в микроциркуляторном русле. Дефицит активности ADAMTS13 может быть обусловлен мутациями гена ADAMTS13 или наличием аутоантител, ингибирующих активность фермента. Характерная клиническая картина тромботической тромбоцитопенической пурпуры представлена пентадой признаков: лихорадка, гемолитическая анемия, тромбоцитопения, поражение почек и неврологические нарушения; в части случаев наблюдается атипичное течение с неполной клинико-лабораторной картиной, что существенно затрудняет диагностику. Своевременная диагностика тромботической тромбоцитопенической пурпуры критически важна для успешного лечения, поэтому необходимо повышать осведомленность врачей любых специальностей об этом заболевании. Мы приводим два случая успешной ранней диагностики тромботической тромбоцитопенический пурпуры в практике нефролога.
Ключевые слова: тромботическая микроангиопатия, гемолитическая анемия, тромбоцитопения, почечная недостаточность, нарушения зрения.
Для цитирования: Захарова Е.В., Куликова М.И., Леонова Е.С., Макарова Т.А., Тхакохова Г.М., Сороколетов С.М. Клинические случаи иммуноопосредованной тромботической тромбоцитопенической пурпуры. Клинический разбор в общей медицине. 2026; 7 (9): 76–81. DOI: 10.47407/kr2026.7.9.00932
Clinical cases of immune-mediated thrombotic thrombocytopenic purpura
Elena V. Zakharova1,2, Maria I. Kulikova1, Eugenia S. Leonova1, Tatyana A. Makarova1, Galina M. Thakokhova1, Sergey M. Sorokoletov11 Botkin Moscow Multidisciplinary Scientific and Clinical Center of the Moscow City Health Department, Moscow, Russia;
2 Russian Medical Academy of Continuous Professional Education, Moscow, Russia
helena.zakharova@gmail.com
Abstract
Thrombotic thrombocytopenic purpura is a rare life-threatening disease, belonging the spectrum of thrombotic microangiopathies. The key role in the pathogenesis of thrombotic thrombocytopenic purpura plays deficient activity of metalloprotease ADAMTS13, leading to the ultra-large von Willebrand factor multimers accumulation, and causing the platelets adhesion with intravascular platelet thrombosis. ADAMTS13 deficiency can result from the ADAMTS13 gene mutations or from the presence of autoantibodies, inhibiting the enzyme activity. The typical presentation of thrombotic thrombocytopenic purpura includes a pentad of signs and symptoms: fever, hemolytic anemia, thrombocytopenia, kidney involvement and neurologic disturbances; however in some cases atypical course with incomplete laboratory findings occur, which makes the diagnostics challenging. Nevertheless, timely diagnostics plays a crucial role for the successful treatment of thrombotic thrombocytopenic purpura, therefore it is necessary to raise awareness of a broad range of practitioners about this disease. Hereby we present two cases of successful diagnostics of thrombotic thrombocytopenic purpura in the nephrologist’s practice.
Keywords: thrombotic microangiopathy, hemolytic anemia, thrombocytopenia, kidney damage, visual disturbances.
For citation: Zakharova E.V., Kulikova M.I., Leonova E.S., Makarova T.A., Thakokhova G.M., Sorokoletov S.M. Clinical cases of immune-mediated thrombotic thrombocytopenic purpura. Clinical review for general practice. 2026; 7 (9): 76–81 (In Russ.). DOI: 10.47407/kr2026.7.9.00932
Введение
Тромботическая тромбоцитопеническая пурпура (ТТП) представляет собой редкое жизнеугрожающее заболевание, относящееся к спектру тромботических микроангиопатий (ТМА), заболеваемость ТТП составляет 2–6 случаев на 1 млн населения [1, 2]. Первое описание ТТП – сочетание лихорадки, анемии, петехиальной сыпи и почечной недостаточности с наличием гиалиновых тромбов в мелких артериолах и капиллярах, датируется 1924 г. [3], хотя сам термин ТТП был введен в научный оборот лишь в 1947 г. [4]. Еще позже, в 1952 г., был предложен термин ТМА, характеризовавший поначалу лишь морфологический профиль повреждения – диссеминированное тромбообразование в артериолах и капиллярах различных органов [5]. В настоящее время ТМА рассматривается как клинико-морфологический синдром, включающий классическую триаду признаков: тромбоцитопению, микроангиопатическую гемолитическую Кумбс-негативную анемию и тромбозы микроциркуляторного русла одного или нескольких органов, с широким спектром этиологических факторов. Современная классификация ТМА основана на этиологии и патогенезе [6, 7].
Согласно имеющимся представлениям в патогенезе ТТП ключевую роль играет дефицит или отсутствие активности металлопротеазы ADAMTS13 (A Disintegrin And Metalloproteinase with a ThromboSpondin type 1 motif, member 13), расщепляющей сверхкрупные мультимеры фактора фон Виллебранда. Дефицит активности ADAMTS13 приводит к накоплению сверхкрупных мультимеров с последующей адгезией к ним тромбоцитов и неконтролируемым образованием тромбоцитарных тромбов в микроциркуляторном русле [8]. Активность ADAMTS13 ниже 10 МЕ/дл (что составляет 10% от нормальной активности ADAMTS13) считается диагностическим значимым лабораторным признаком ТТП [9]. ТТП может развиваться в результате наследственного тяжелого дефицита активности ADAMTS13, обусловленного мутациями гена ADAMTS13 (врожденная или наследственная ТТП), но значительно чаще, более чем в 95% случаев, ТТП является приобретенной, и связана с наличием аутоантител, ингибирующих активность ADAMTS13 в плазме (иммуноопосредованная ТТП) [10, 11].
Пентада признаков, характерных для ТТП (лихорадка, гемолитическая анемия, тромбоцитопения, поражение почек и неврологические нарушения), была описана еще в 1966 г. [12]. Тем не менее клиническая диагностика этого заболевания все еще представляет значительные трудности, что связано как с редкостью заболевания и вследствие этого с малой осведомленностью о нем среди практикующих врачей, так и с объективными причинами – атипичным клиническим течением и/или неполной лабораторной картиной в дебюте [13], а также с не всегда имеющейся возможностью срочного выполнения подтверждающих тестов. Вместе с тем при отсутствии своевременной (в течение первых 6–7 сут от появления первых симптомов) диагностики и адекватного лечения смертность от ТТП достигает 90%, тогда как при проведении общепринятой в настоящее время терапии, включающей процедуры плазмообмена (ПО), глюкокортикоиды и/или ритуксимаб, а с недавнего времени – каплацизумаб (антитело, ингибирующее связывание тромбоцитов с фактором фон Виллебранда), достигается снижение смертности до 20–10% [12, 14].
Поэтому важную роль для своевременной диагностики ТТП и проведения жизнеспасающей терапии играет настороженность в отношении этого заболевания представителей всех медицинских специальностей. Мы приводим два случая успешной ранней диагностики иммуноопосредованной ТТП в практике нефролога.
Клинический случай 1, пациентка 1989 г.р.
Анамнез. Хронические заболевания до 2019 г. отрицает. В 2013 г. физиологическая беременность, роды нормальные, срочные. В ноябре 2019 г. после стресса появилось онемение пальцев правой кисти, диагностирован синдром Рейно, лечение не проводилось. В июне 2020 г. после инсоляции появились отеки нижних конечностей, в августе 2020 г. пациентка была госпитализирована в нефрологическое отделение ММНКЦ им. С.П. Боткина. Выявлен нефротический синдром в сочетании с микрогематурией при нормальном уровне креатинина и мочевины крови, снижение уровня С3 компонента комплемента при нормальном уровне С4 и резкое повышение титра антиядерных антител (табл. 1); показатели клинического анализа крови и титр антител к ДНК были в пределах нормы. Диагностирована системная красная волчанка (СКВ), выполнена биопсия почки, выявившая волчаночный нефрит с сочетанием изменений класса III и класса V. Проводилась терапия гидроксихлорохином, метилпреднизолоном и такролимусом. Отеки быстро разрешились, в сентябре 2020 г. пациентка была выписана с рекомендациями продолжить терапию под наблюдением нефролога. После выписки у нефролога не наблюдалась, такролимус не принимала, к началу 2022 г. самостоятельно прекратила прием гидроксихлорохина и метилпреднизолона. В начале 2023 г. протеинурия следовая, уровень С3 и С4 в норме (см. табл. 1), консультирована ревматологом, констатирована ремиссия СКВ, возобновление иммуносупрессивной терапии не рекомендовано.
В ноябре 2023 г. наступила 2-я беременность, завершившаяся по желанию пациентки медицинским абортом в январе 2024 г., по данным обследования выявлялась легкая анемия при нормальном числе тромбоцитов и нормальном уровне креатинина и общего белка крови (см. табл. 1).
05.06.2024 появились множественные мелкие «синячки» на коже нижних конечностей, общая слабость; 08.06.2024 бригадой скорой медицинской помощи доставлена в ММНКЦ им. С.П. Боткина.
При поступлении отмечена распространенная геморрагическая сыпь, в остальном физикальное обследование без особенностей, сознание ясное. По данным лабораторного обследования выявлена анемия средней степени тяжести, тяжелая тромбоцитопения, умеренная гипербилирубинемия за счет непрямой фракции, снижение уровня С4 при нормальном уровне С3 компонента комплемента, протеинурия и микрогематурия при нормальном уровне креатинина и незначительном снижении общего белка крови (см. табл. 1); показатели коагулограммы в пределах референсных значений.
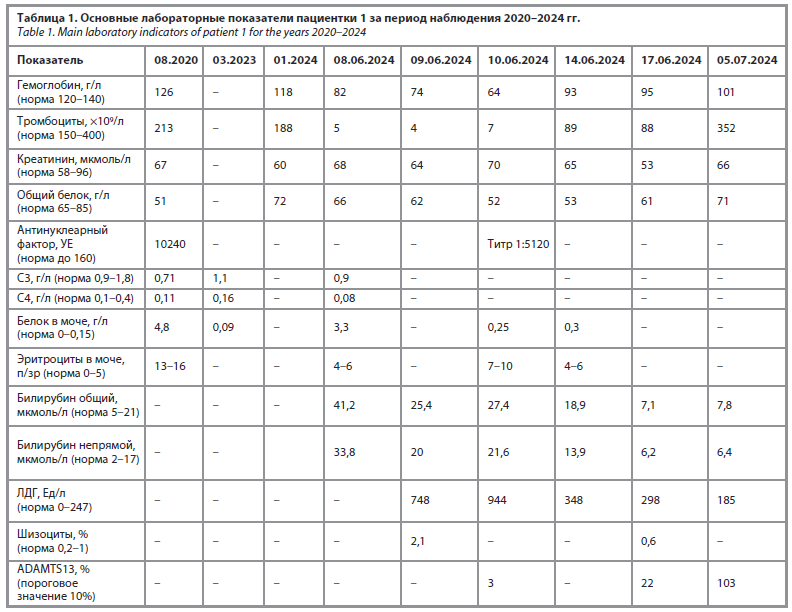
Дальнейшее обследование, клинический диагноз и лечение. В связи с выявленной тромбоцитопенией осуществлена консультация гематолога, диагностирована аутоиммунная тромбоцитопения и аутоиммунная гемолитическая анемия на фоне обострения СКВ, пациентка госпитализирована в терапевтическое отделение, начата терапия метилпреднизолоном в режиме «пульс-терапии» – 2 введения в дозе 500 мг каждое. В связи с протеинурией и гематурией приглашен на консультацию нефролог, с учетом тяжести тромбоцитопении не исключалась ТМА; рекомендовано дообследование, выявившее повышение уровня лактатдегидрогеназы (ЛДГ), повышенное число шизоцитов в мазке периферической крови (см. табл. 1) при отрицательной пробе Кумбса и снижение уровня гаптоглобина крови до 0,011 г/л (норма 0,26–1,85). Пациентка переведена в нефрологическое отделение, в динамике отмечено усугубление анемии при сохраняющейся тяжелой тромбоцитопении, дальнейшее повышение уровня ЛДГ, резкое повышение титра антиядерных антител (см. табл. 1). Диагноз ТМА на этом этапе сомнений не вызывал, с учетом отсутствия эффекта от проводимой терапии глюкокортикоидами, прогрессирования гемолитической Кумбс-негативной анемии и сохранения критической тромбоцитопении было заподозрено редкое осложнение СКВ – вторичная ТТП, дифференциальный диагноз проводился с вторичным антифосфолипидным синдромом в рамках СКВ. Выявлено резкое повышение титра антител к нуклеосомам >200 МЕ/мл, тесты на антифосфолипидные антитела отрицательные, выполнен забор крови в пробирку с цитратом натрия, кровь отцентрифугирована, супернатант заморожен и отправлен на исследование активности ADAMTS13. 11.06.2026 пациентка переведена в отделение реанимации и интенсивной терапии для проведения процедур ПО; 11.06 и 13.06 проведены две процедуры ПО с замещением свежезамороженной плазмой (СЗП), с удовлетворительной переносимостью. Отмечена отчетливая положительная динамика в виде уменьшения выраженности анемии и тромбоцитопении, снижения уровня ЛДГ и регресса мочевого синдрома (см. табл. 1).
Подтверждение диагноза и дальнейшее лечение. 14.06.2023 получен результат исследования активности ADAMTS13, которая составила 3% от уровня активности ADAMTS13 в контрольной плазме; в плазме крови пациентки выявлены ингибиторные антитела против ADAMTS13 в количестве 1 BU. Таким образом, диагноз вторичной иммуноопосредованной ТТП был подтвержден, и 15.06.2024 пациентка была переведена в НМИЦ Гематологии. При динамическом обследовании сохранялась достигнутая положительная динамика лабораторных маркеров ТТП, в том числе при повторной микроскопии мазка периферической крови отмечено снижение числа шизоцитов, нарастание активности ADAMTS13 (см. табл. 1). Были продолжены процедуры ПО, терапия метилпреднизолоном внутрь 48 мг/сут, выполнены 4 инфузии ритуксимаба в дозе 600 мг каждая с интервалом между инфузиями в 1 неделю. К середине июля 2024 г. состояние пациентки стабильное, лабораторные данные свидетельствовали о достижении ремиссии заболевания (см. табл. 1). Пациентка в удовлетворительном состоянии была выписана под наблюдение гематолога.
Катамнез. При выписке из НМИЦ Гематологии рекомендовано продолжить прием метилпреднизолона с постепенным снижением дозы вплоть до полной отмены к концу августа 2024 г., апиксабана, ацетилсалициловой кислоты, омепразола; плановая консультация в сентябре 2024 г. Рекомендации выполняла, консультирована гематологом в декабре 2024 г., сохранялась ремиссия. С этого времени наблюдалась только в поликлинике по месту прикрепления, последний визит в июне 2026 г., признаков рецидива СКВ, ТТП нет.
Клинический случай 2, пациент 1975 г.р.
Анамнез. Хронические заболевания и прием каких-либо лекарственных препаратов отрицает. 19 декабря 2024 г. обратился к офтальмологу по месту жительства в связи с внезапным частичным выпадением поля зрения на правом глазу в виде «пятна», и был экстренно направлен на госпитализацию в ММНКЦ им. С.П. Боткина.
При поступлении обследован в офтальмологическом отделении, диагностирован идиопатический макулярный отек OU, проводилась терапия дексаметазоном, бромфенаком, тропикамидом, фенилэфрином интраконъюнктивиально. По данным лабораторного обследования выявлена легкая анемия, тяжелая тромбоцитопения, умеренное повышение уровня билирубина за счет непрямой фракции, повышение креатинина и мочевины крови (табл. 2), умеренная протеинурия (1,0 г/л) и микрогематурия; показатели коагулограммы были в пределах референсных значений. В связи с выявленной почечной недостаточностью на консультацию приглашен нефролог.
При осмотре нефролога обращало на себя внимание наличие геморрагической сыпи, которую сам пациент ранее не замечал, в остальном физикальное обследование без особенностей, сознание ясное.
Дополнение к анамнезу. При целенаправленном расспросе удалось выяснить, что за 4 дня до нарушения зрения без видимой причины появилась тошнота, однократное повышение температуры тела до 37,5°C. По данным единой медицинской карты за 2021 г. установлено, что уровень креатинина составлял 97 мкмоль/л, показатели клинического анализа крови и мочи были в норме.
Дальнейшее обследование, клинический диагноз и лечение. В связи с почечной недостаточностью пациент был переведен в нефрологическое отделение. Наличие тяжелой тромбоцитопении в сочетании с нарушением зрения и почечной недостаточностью заставило заподозрить ТМА. По результатам целенаправленного обследования выявлено значительное повышение уровня ЛДГ и снижение уровня гаптоглобина, прогрессировала анемия, сохранялась тромбоцитопения (см. табл. 2) при отрицательной пробе Кумбса.
С учетом Кумбс-негативной гемолитической анемии, тяжелой тромбоцитопении с развитием геморрагического синдрома и острого повреждения почек диагноз ТМА не вызывал сомнений, требовалось проведение дифференциального диагноза ТТП с другими вариантами ТМА; был осуществлен в соответствии с вышеописанными для 1-го клинического случая требованиями забор и обработка крови, материал отправлен на исследование активности ADAMTS13. 21.12.2024 пациент был переведен в отделение реанимации и интенсивной терапии для проведения процедур ПО, в тот же день проведена первая процедура ПО с замещением СЗП, с удовлетворительной переносимостью. В динамике отмечено незначительное повышение числа тромбоцитов и небольшое снижение уровня креатинина и мочевины (см. табл. 2), однако на следующие сутки развился генерализованный судорожный припадок, выполнена интубация трахеи, начата искусственная вентиляция легких (ИВЛ), проводилась противосудорожная терапия; выявлено прогрессирование анемии и тромбоцитопении, нарастание уровня ЛДГ и непрямого билирубина и дальнейшее снижение уровня гаптоглобина (см. табл. 2), что свидетельствовало о продолжающемся микроангиопатическом гемолизе. 22.12.2024 по витальным показаниям проведена повторная процедура ПО с замещением СЗП, состояние стабилизировалось, ИВЛ прекращена, пациент экстубирован.
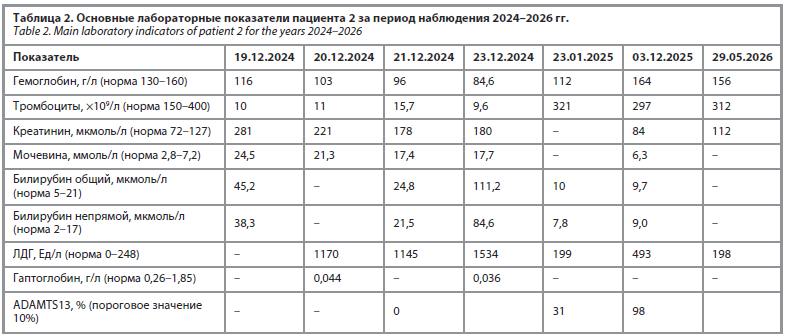
Подтверждение диагноза и дальнейшее лечение. 23.12.2024 получен результат исследования активности ADAMTS13, которая составила 0% от уровня активности ADAMTS13 в контрольной плазме, полученной при смешивании образцов плазмы здоровых доноров; кроме того в плазме крови пациента выявлены ингибиторные антитела против ADAMTS13 в количестве 2,4 BU. Таким образом, диагноз иммуноопосредованной ТТП был подтвержден, и 24.12.2024 пациент был переведен в НМИЦ Гематологии. По данным магнитно-резонансной томографии (МРТ) выявлен участок острого лакунарного ишемического коркового инфаркта в затылочной доле справа, и мелкий очаг, подозрительный на лакунарный инфаркт в лобной доле справа. Проводилась терапия: леветирацит, процедуры ПО, однократно введен каплацизумаб 10 мг подкожно, в дальнейшем 4 инфузии ритуксимаба в дозе 700 мг каждая с интервалом между инфузиями в одну неделю. К концу января 2025 г. состояние пациента стабильное, неврологическая симптоматика отсутствовала, восстановилась активность ADAMTS13, лабораторные данные (см. табл. 2) свидетельствовали о достижении ремиссии заболевания. Пациент в удовлетворительном состоянии был выписан под наблюдение гематолога.
Катамнез. При выписке рекомендован прием преднизолона с постепенным снижением дозы вплоть до полной отмены, наблюдение гематолога. Регулярно наблюдался гематологом, преднизолон постепенно отменил к июлю 2025 г., последнее обследование в мае 2026 г., сохранялась ремиссия заболевания (см. табл. 2).
Обсуждение
Представленные клинические случаи – это описания своевременной диагностики ТТП, обеспечившей пациентам не только выживаемость при потенциально жизнеугрожающем заболевании, но и возможность достижения полноценной ремиссии. В первом случае от момента госпитализации до клинического подозрения в отношении ТТП прошло двое суток, во втором – менее суток, а до подтверждения диагноза 6 и 4 сут соответственно, причем терапия первой линии с применением ПО в обоих случаях была начата безотлагательно. Ранняя диагностика должна базироваться на высоком индексе подозрения в отношении ТМА, который формируется при наличии тромбоцитопении, гемолитической Кумбс-негативной анемии и признаков поражения одного или нескольких органов или систем, а дифференциальная диагностика – на определении активности ADAMTS13 и исключении альтернативных причин ТМА [6, 7]. В приведенных нами клинических случаях именно такой подход обеспечил своевременную диагностику ТТП.
Иммуноопосредованная ТТП по данным литературы составляет до 95% всех случаев и может быть ассоциирована как с аутоиммунными заболеваниями, так и с целым рядом других состояний, включая беременность, онкологические заболевания, ВИЧ-инфекцию, трансплантацию костного мозга и солидных органов, применение некоторых лекарственных средств [15]. Развитие вторичной ТТП у пациентов с СКВ составляет по данным литературы от 14% до 2–3% случаев [16, 17]. Важно отметить, что развитие ТТП у пациентов с СКВ может вызывать трудности диагностики в связи со схожестью клинической картины ТТП с проявлениями как основного заболевания, так и вторичного антифосфолипидного синдрома: аутоиммунная гемолитическая анемия и аутоиммунная тромбоцитопения (синдром Эванса) характерны для СКВ и могут наблюдаться при вторичном антифосфолипидном синдроме [18]. Для дифференциальной диагностики необходимо выполнение пробы Кумбса, подсчет шизоцитов в мазке периферической крови и исследование антифосфолипдных антител. В приведенном нами первом случае гематологом заподозрен именно синдром Эванса, и лишь целенаправленное, с учетом тяжести тромбоцитопении, обследование позволило установить диагноз вторичной ТТП. Необходимо отметить, что лабораторно было подтверждено не только критическое снижение активности ADAMTS13, но и наличие антител к этой металлопротеазе. Не менее существенно, что эпизод ТТП развился вне обострения СКВ и что возможным провоцирующим фактором послужила беременность, завершившаяся медицинским абортом. И, наконец, крайне важно также подчеркнуть, что в первом случае отсутствовала классическая пентада ТТП [12], так как не было ни лихорадки, ни неврологических нарушений, что подтверждает отмеченную в литературе возможность атипичной клинической картины этого заболевания [13].
Еще большие трудности представляет диагностика иммуноопосредованной ТТП с атипичным дебютом в отсутствие возможной причины, как это имело место во втором приведенном нами случае. «Офтальмологический» дебют ТТП описан в литературе и встречается в 8% случаев [19, 20]. Характерными проявлениями ТТП в офтальмологической практике являются двухсторонняя серозная (экссудативная) отслойка сетчатки, пурчероподобная ретинопатия, хориоидальное кровоизлияние, отек диска зрительного нерва, окклюзия центральной артерии сетчатки или центральной вены сетчатки, а также инфаркты головного мозга, приводящие к зрительным нарушениям, и так называемые cotton wool spots (ватные пятна) – микроинфаркты нервных волокон сетчатки, вызванные окклюзией прекапиллярных артериол, что клинически проявляется появлением слепых пятен [21, 22]. Во втором случае дебют заболевания в виде зрительных нарушений вероятно отражал именно инфаркт головного мозга в затылочной доле, позднее подтвержденный данными МРТ. Следует отметить, что в этом случае пентада ТТП была представлена полностью, поскольку в дебюте имел место эпизод лихорадки, а впоследствии помимо зрительных нарушений развилось нарушение функции почек и судорожный синдром. Примечательно, что и судорожный синдром, и прогрессирование анемии отставали по времени от офтальмологических проявлений, тяжелой тромбоцитопении и повреждения почек, что хотя и существенно затрудняло диагностику, но не помешало своевременной установке диагноза. Необходимо также подчеркнуть, что во втором случае отсутствовали какие-либо этиологические факторы, которые могли бы послужить причиной развития иммуноопосредованной ТТП, которая была доказана выявлением антител к ADAMTS13.
В обоих приведенных нами случаях, помимо безотлагательного начала плазматерапии с применением ПО, что позволило стабилизировать состояние пациентов, в дальнейшем проводилась рекомендуемая в настоящее время терапия: ритуксимаб и в первом случае глюкокортикоиды, а во втором – каплацизумаб [23], с достижением ремиссии заболевания в обоих случаях.
Заключение
Ранняя диагностика и, соответственно, своевременное начало рекомендуемого в настоящее время лечения ТТП – ключ к обеспечению благоприятных исходов этого потенциально жизнеугрожающего заболевания. Критически важно включать ТТП в круг дифференциальной диагностики тромбоцитопении, учитывая, что классическая пентада признаков ТТП наблюдается далеко не всегда, а отдельные клинические проявления могут заставить столкнуться с этой патологией врачей практически любых специальностей. Осведомленность практикующих врачей о клинико-лабораторных проявлениях ТМА в целом и ТТП в частности позволит в значительной степени снизить смертность от этого грозного заболевания, поскольку максимально ранняя диагностика и современные методы лечения ТТП позволяют обеспечить благоприятные исходы.
Конфликт интересов. Авторы заявляют об отсутствии конфликта интересов.
Conflict of interests. The authors declare that there is not conflict of interests.
Финансирование. Исследование проводилось без участия спонсоров.
Funding. The study was conducted without sponsorship.
Благодарность. Авторы благодарят П.В. Авдонина и Г.М. Галстяна за неоценимую помощь в диагностике и лечении пациентов.
Gratitude. The authors thank P.V. Avdonin and G.M. Galstyan for their invaluable assistance in diagnosing and treating patients.
Список литературы доступен на сайте журнала https://klin-razbor.ru/
The list of references is available on the journal‘s website https://klin-razbor.ru/
Информация об авторах
Information about the authors
Захарова Елена Викторовна – канд. мед. наук, ст. науч. сотр., врач-нефролог, зав. нефрологическим отд-нием №24, ГБУЗ «Московский многопрофильный НКЦ им. С.П. Боткина», доц. каф. нефрологии и гемодиализа, ФГБОУ ДПО РМАНПО. E-mail: helena.zakharova@gmail.com; ORCID: 0000-0003-0178-7549; eLibrary SPIN: 2059-4649
Elena V. Zakharova – Cand. Sci. (Med.), Senior Res. Officer, Nephrologist, Head of Department, Botkin Moscow Multidisciplinary Scientific and Clinical Center; Assoc. Prof., Russian Medical Academy of Continuing Professional Education. E-mail: helena.zakharova@gmail.com; ORCID: 0000-0003-0178-7549; eLibrary SPIN: 2059-4649
Куликова Мария Игоревна – врач-нефролог нефрологического отд-ния №24, ГБУЗ «Московский многопрофильный НКЦ им. С.П. Боткина». E-mail: mariakulikova123@yandex.ru
Maria I. Kulikova – Nephrologist, Botkin Moscow Multidisciplinary Scientific and Clinical Center. E-mail: mariakulikova123@yandex.ru
Леонова Евгения Сергеевна – врач-нефролог нефрологического отд-ния №24, ГБУЗ «Московский многопрофильный НКЦ им. С.П. Боткина». E-mail: janeleonova999@gmail.com
Eugenia S. Leonova – Nephrologist, Botkin Moscow Multidisciplinary Scientific and Clinical Center. E-mail: janeleonova999@gmail.com
Макарова Татьяна Александровна – врач-нефролог нефрологического отд-ния №24, ГБУЗ «Московский многопрофильный НКЦ им. С.П. Боткина». E-mail: tmakarova24@gmail.com
Tatyana A. Makarova – Nephrologist, Botkin Moscow Multidisciplinary Scientific and Clinical Center. E-mail: tmakarova24@gmail.com
Тхакохова Галина Муссовна – врач анестезиолог-реаниматолог, зав. отд-нием реанимации и интенсивной терапии №30, ГБУЗ «Московский многопрофильный НКЦ им. С.П. Боткина». E-mail: thagal09@gmail.com
Galina M. Tkhakokhova – Intensivist, Head of Intensive Care Unit №30, Botkin Moscow Multidisciplinary Scientific and Clinical Center. E-mail: thagal09@gmail.com
Сороколетов Сергей Михайлович – д-р мед. наук, зам. глав. врача по терапевтической помощи, ГБУЗ «Московский многопрофильный НКЦ им. С.П. Боткина». E-mail: sorokoletov-sm@mail.ru; ORCID: 0000-0002-2637-8197
Sergey M. Sorokoletov – Dr. Sci. (Med.), Deputy Chief doctor, Botkin Moscow Multidisciplinary Scientific and Clinical Center. E-mail: sorokoletov-sm@mail.ru; ORCID: 0000-0002-2637-8197
Поступила в редакцию: 09.07.2026
Поступила после рецензирования: 29.07.2026
Принята к публикации: 20.08.2026
Received: 09.07.2026
Revised: 29.07.2026
Accepted: 20.08.2026
Список исп. литературыСкрыть список1. Mariotte E, Azoulay E, Galicier L et al. French Reference Center for Thrombotic Microangiopathies. Epidemiology and pathophysiology of adulthood-onset thrombotic microangiopathy with severe ADAMTS13 deficiency (thrombotic thrombocytopenic purpura): a cross-sectional analysis of the French national registry for thrombotic microangiopathy. Lancet Haematol 2016;3(5):e237-45. DOI: 10.1016/S2352-3026(16)30018-7
2. Kremer Hovinga JA, Coppo P, Lämmle B et al. Thrombotic thrombocytopenic purpura. Nat Rev Dis Primers 2017;3:17020. DOI: 10.1038/nrdp.2017.20
3. Moschcowitz E. Hyaline Thrombosis of the Terminal Arterioles and Capillaries: A Hitherto Undescribed Disease. Proc NY Pathol Soc 1924;24:21-4.
4. Singer K, Bornstein FP, Wile SA. Thrombotic thrombocytopenic purpura. Blood 1947;2(6):542-55.
5. Symmers WSTC. Thrombotic microangiopathic haemolytic anemia (thrombotic microangiopathy). Br Med J 1952;2:897-903.
6. Bayer G, von Tokarski F, Thoreau B et al. Etiology and Outcomes of Thrombotic Microangiopathies. Clin J Am Soc Nephrol 2019;14(4):557-66. DOI: 10.2215/CJN.11470918
7. Timmermans SAMEG, van Doorn DPC, van Paassen P. Toward a Revised Definition of Thrombotic Microangiopathy. Kidney Int Rep 2025;10(6):1625-7. DOI: 10.1016/j.ekir.2025.04.051
8. Furlan M, Robles R, Solenthaler M et al. Deficient activity of von Willebrand factor-cleaving protease in chronic relapsing thrombotic thrombocytopenic purpura. Blood 1997;89(9):3097-103.
9. Scully M, Cataland S, Coppo P et al. International Working Group for Thrombotic Thrombocytopenic Purpura. Consensus on the standardization of terminology in thrombotic thrombocytopenic purpura and related thrombotic microangiopathies. J Thromb Haemost 2017;15(2):312-22. DOI: 10.1111/jth.13571
10. Levy GG, Nichols WC, Lian EC et al. Mutations in a member of the ADAMTS gene family cause thrombotic thrombocytopenic purpura. Nature 2001;413(6855):488-94. DOI: 10.1038/35097008
11. Tsai HM, Lian EC. Antibodies to von Willebrand factor-cleaving protease in acute thrombotic thrombocytopenic purpura. N Engl J Med 1998;339(22):1585-94. DOI: 10.1056/NEJM199811263392203
12. Amorosi E.L., Ultmann J.E. Thrombotic Thrombocytopenic Pupura: Report of 16 cases and Review of the Literature. Medicine 1966;45:139-59.
13. Zheng X, Vesely S, Cataland S et al. ISTH guidelines for the diagnosis of thrombotic thrombocytopenic purpura. J Thrombosis Haemostasis 2020;18:2486-95. DOI: 10.1111/jth.15006
14. Terra POC, De Santis GC, Prado Júnior BPA, Oliveira LC. Outcomes of thrombotic thrombocytopenic purpura patients submitted to therapeutic plasma exchange in a single center in Brazil. Hematol Transfus Cell Ther 2024;(Suppl.5):S24-S31. DOI: 10.1016/j.htct.2023.11.006
15. Joly BS, Coppo P, Veyradier A. An update on pathogenesis and diagnosis of thrombotic thrombocytopenic purpura. Expert Rev Hematol 2019;12(6):383-95. DOI: 10.1080/17474086.2019.1611423
16. Devinski O, Petito CK, Alonso DR. Clinical and neuropathological findings in systemic lupus erythematosus: the role of vasculitis, heart emboli and thrombotic thrombocytopenic purpura. Ann Neurol 1988;23:380-394.
17. Letchumanan P, Ng HJ, Lee LH, Thumboo J. A comparison of thrombotic thrombocytopenic purpura in an inception cohort of patients with and without systemic lupus erythematosus. Rheumatology (Oxford) 2009;48(4):399-403. DOI: 10.1093/rheumatology/ken510
18. Michel M, Chanet V, Dechartres A, et al. The spectrum of Evans syndrome in adults: new insight into the disease based on the analysis of 68 cases. Blood 2009;114(15):3167-72. DOI: 10.1182/blood-2009-04-215368
19. Benson DO, Fitzgibbons JF, Goodnight SH. The visual system in thrombotic thrombocytopenic purpura. Ann Ophthalmol 1980;12:413-417.
20. Randhawa S, Sharma M. Multifocal serous detachments as the presenting sign of thrombotic thrombocytopenic purpura. Retin Cases Brief Rep 2014 Fall;8(4):295-9. DOI: 10.1097/ICB.0000000000000057
21. Mills MC. Decreased vision as a presenting symptom of acquired thrombotic thrombocytopenic purpura relapse. Clin Exp Optom 2021;104(2):258-261. DOI: 10.1111/cxo.13110
22. Bandara AGNMK, Matthias AT. Retinal involvement in acute thrombotic thrombocytopenic purpura: a case report. BMC Ophthalmol 2020;20(1):456. DOI: 10.1186/s12886-020-01719-z
23. Zheng XL, Vesely SK, Cataland SR et al. ISTH guidelines for treatment of thrombotic thrombocytopenic purpura. J Thromb Haemost 2020;18(10):2496-502. DOI: 10.1111/jth.15010