
Клинический разбор в общей медицине №09 2026
Клинический случай болезни Вильсона–Коновалова у ребенка 11 лет
Номера страниц в выпуске:134-140
Аннотация
Болезнь Вильсона–Коновалова – редкое генетическое заболевание, вызывается дефицитом гена транспортера ATP7B, с нарушением обмена меди, которое в первую очередь поражает печень и центральную нервную систему. Заболевание передается аутосомно-рецессивным типом, проявляется неврологическими, психическими, печеночными и глазными симптомами (кольца Кайзера–Флейшера) и без лечения может быть смертельным. Ключ к успешной терапии – ранняя диагностика. В статье представлен клинический случай болезни Вильсона–Коновалова у 11-летнего пациента, иллюстрирующий значительный полиморфизм симптоматики заболевания. Данное наблюдение подчеркивает вариабельность клинических проявлений у детей, что затрудняет диагностический поиск и своевременную постановку диагноза.
Ключевые слова: болезнь Вильсона, АТФ7Б, метаболизм меди, цирроз печени.
Для цитирования: Белых Н.А., Язева К.К., Агапова А.И., Пизнюр И.В., Деева Ю.В. Клинический случай болезни Вильсона–Коновалова у ребенка 11 лет. Клинический разбор в общей медицине. 2026; 7 (9): 134–140. DOI: 10.47407/kr2026.7.09.00p4560
Болезнь Вильсона–Коновалова – редкое генетическое заболевание, вызывается дефицитом гена транспортера ATP7B, с нарушением обмена меди, которое в первую очередь поражает печень и центральную нервную систему. Заболевание передается аутосомно-рецессивным типом, проявляется неврологическими, психическими, печеночными и глазными симптомами (кольца Кайзера–Флейшера) и без лечения может быть смертельным. Ключ к успешной терапии – ранняя диагностика. В статье представлен клинический случай болезни Вильсона–Коновалова у 11-летнего пациента, иллюстрирующий значительный полиморфизм симптоматики заболевания. Данное наблюдение подчеркивает вариабельность клинических проявлений у детей, что затрудняет диагностический поиск и своевременную постановку диагноза.
Ключевые слова: болезнь Вильсона, АТФ7Б, метаболизм меди, цирроз печени.
Для цитирования: Белых Н.А., Язева К.К., Агапова А.И., Пизнюр И.В., Деева Ю.В. Клинический случай болезни Вильсона–Коновалова у ребенка 11 лет. Клинический разбор в общей медицине. 2026; 7 (9): 134–140. DOI: 10.47407/kr2026.7.09.00p4560
Clinical case of Wilson’s disease in an 11-year-old child
Natalya A. Belykh1, Karina K. Yazeva1, Anna I. Agapova2, Inna V. Piznyur1, Yulia V. Deeva11 Pavlov Ryazan State Medical University, Ryazan, Russia;
2 Regional Children's Clinical Hospital named after N.V. Dmitrieva, Ryazan, Russia
innaabramova@yandex.ru
Abstract
Wilson’s disease is a rare genetic disease caused by the ATP7B transporter gene deficiency that is associated with the copper metabolism disorder, which primarily affects the liver and central nervous system. The autosomal recessive disease manifesting itself with neurological, mental, hepatic and ocular (Kayser-Fleischer rings) symptoms can be fatal, if untreated. Early diagnosis is the key to successful therapy. The paper reports a clinical case of Wilson’s disease in an 11-year-old patient demonstrating considerable polymorphism of the disease symptoms. The case report emphasizes variability of clinical manifestations in children, which hampers the diagnostic search and timely diagnosis.
Keywords: Wilson’s disease, ATP7B, copper metabolism, liver cirrhosis.
For citation: Belykh N.A., Yazeva K.K., Agapova A.I., Piznyur I.V., Deeva Yu.V. Clinical case of Wilson’s disease in an 11-year-old child. Clinical review for general practice. 2026; 7 (9): 134–140 (In Russ.). DOI: 10.47407/kr2026.7.09.00p4560
Введение
Болезнь Вильсона–Коновалова (БВК) – это тяжелое аутосомно-рецессивное заболевание, вызванное чрезмерным накоплением меди в организме и ее токсическим воздействием на различные органы и системы. Заболевание имеет широкий диапазон манифестации (от 3 до 74 лет) и характеризуется необычайно широкой вариабельностью симптомов, отражающих признаки поражения различных органов и систем (в основном печени и головного мозга). Из-за широкого разнообразя симптомов и трудностей в диагностике не всегда удается распознать БВК на ранних стадиях. Поэтому БВК долгое время считалась редким наследственным заболеванием с летальным исходом [1].
Патология была впервые описана в 1883 г. C. Westphal и A. Strumpell. Из-за сходства тремора и гиперкинезов, наблюдаемых у таких пациентов, с аналогичным тремором у пациентов с рассеянным склерозом, авторы назвали это заболевание «псевдосклерозом». Современное название – гепатолентикулярная дегенерация – болезнь получила в честь Samuel Wilson. В 1912 г., обнаружив дегенеративные изменения в печени и в чечевидных ядрах головного мозга у пациентов с треморной гиперкинезией, он предложил назвать это заболевание «прогрессирующей чечевидной дегенерацией». В 1960 г. советский невролог Николай Васильевич Коновалов значительно расширил представления о причинах заболевания, стадиях развития и проявлениях, а также выделил новые формы. Патология получила название «гепатоцеребральная дистрофия» (со временем заболевание стали обозначать по фамилиям ученых «Болезнь Вильсона–Вестфаля–Коновалова»). В 1953 г. A.G. Berne установил аутосомно-рецессивный тип наследования заболевания, а в 1956 г. J.M. Walsh синтезировал из пенициллина препарат, выводящий медь (D-пеницилламин). В 1974 г. были представлены доказательства наличия различных патогенных вариантов гена ATP7B в развитии нарушенной билиарной экскреции меди у пациентов с БВК [2].
К началу нового тысячелетия число пациентов с БВК в мире достигло 30 млн. В ХХI в. наблюдается рост эпидемиологических исследований. Распространенность БВК связана с усовершенствованием методов диагностики болезни, повышением осведомленности об этом заболевании и доступности методов молекулярно-генетической диагностики. В 90-е годы ХХ в. частота выявления болезни Вильсона не превышала 0,4:100 тыс. в Шотландии, в Ирландии – 0,67:100 тыс., в США – 2:100 тыс., а на Сардинии – 2,9:100 тыс. Уже в первые десятилетия XXI в. распространенность значительно выросла, достигнув в Великобритании – 14,2:100 тыс., в Ирландии – 9:100 тыс., в США – 6,34:100 тыс., на Сардинии – 36,6:100 тыс., при этом во Франции, Бразилии и Испании к 2016 г. стабильно оставалась в диапазоне от 1,44:100 тыс. до 1,65:100 тыс. [3, 4].
В некоторых регионах Российской Федерации, несмотря на официальную статистику о низкой регистрации БВК в целом (0,4:100 тыс. населения), заболеваемость увеличилась в Хабаровском крае, Удмуртской области и Приморском крае до 1,5:100 тыс., 4:100 тыс. и 5,6–6,5:100 тыс. соответственно. В различных европейских странах уровень регистрации БВК начал достигать 1:7000–10 000, что значительно превышает данные предыдущих лет. Самые высокие показатели среди европейских стран сохранились на Сардинии (36,6:100 тыс.) и в Великобритании (14,2:100 тыс.), а среди азиатских стран – в Корее (13:100 тыс.) [4]. По официальным данным, распространенность болезни Вильсона в мире колеблется от 1 до 3 случаев на 100 тыс. населения: в Европе – от 1,2 до 2 случаев на 100 тыс.; в США – 1 случай на 30 тыс. [2]; в России – 1 случай на 166 600 [5].
Существующие классификации БВК базируются на клиническом полиморфизме патологии. Если в классификации J. Walsh (1983) акцент сделан на преимущественной локализации поражения (бессимптомная, печеночная, церебральная и смешанная формы), то классификация Н.В. Коновалова (1960), принятая в РФ, предлагает более детальное разделение на пять форм. Последняя учитывает не только вовлеченность висцеральных органов и центральной нервной системы (ЦНС), но и патогенетические особенности экстрапирамидных симптомов [6].
У детей с БВК бессимптомные заболевания печени, цирроз или острая печеночная недостаточность могут сочетаться с неврологическими и психиатрическими симптомами или без них. Приблизительно у 20–30% пациентов с БВК развивается острая печеночная недостаточность, в то время как у большинства пациентов при отсутствии терапии наблюдаются хронический прогрессирующий гепатит или цирроз [7].
БВК – это генетически обусловленное и поддающееся лечению нейрометаболическое заболевание. Ген, вызывающий это заболевание, расположен на хромосоме 13q14.3. На сегодняшний день в гене обнаружено более 800 мутаций, из них 380 участвуют в патогенезе БВК. Наиболее распространенными мутациями являются H1069Q и R778L в европейской и азиатской популяциях соответственно. Приблизительно 90–98% пациентов с БВК являются гетерозиготами, демонстрируя различные мутации в каждом из аллелей, кодирующих ATP7B. Напротив, фенотип и пенетрантность болезни Вильсона могут быть крайне вариабельными. Даже у пациентов, несущих две вызывающие заболевание мутации, не обязательно наблюдается явное изменение метаболизма меди. Учитывая вероятность позднего начала, наличие бессимптомных случаев и фенотипическую вариабельность, представляется крайне важным оценить предыдущее и следующее поколение пациента [8].
Ранняя диагностика имеет первостепенное значение. Несвоевременная терапия увеличивает риск неблагоприятных исходов. БВК вызывается мутацией в гене, кодирующем АТФазу P-типа, транспортирующую медь (ATP7B). Продукт этого гена транспортирует избыток меди в желчь, которая затем выводится через тонкий кишечник.
У большинства пациентов симптомы проявляются в подростковом и раннем взрослом возрасте. Неврологические симптомы обычно развиваются примерно через 10 лет после появления симптомов со стороны печени. Возраст начала заболевания может варьироваться, при этом позднее начало заболевания отмечается даже на 7-м и 8-м десятилетиях жизни. Это может создавать значительные диагностические трудности, поскольку клинические симптомы схожи с другими распространенными возрастными заболеваниями, такими как паркинсонизм [1, 8].
БВК может быть диагностирована у лиц, не имеющих симптомов, путем биохимического скрининга братьев и сестер пораженных лиц или у бессимптомных лиц, когда рутинные лабораторные исследования выявляют необъяснимые отклонения в показателях функции печени. Пациенты с заболеваниями печени могут иметь как бессимптомное течение, так и жизнеугрожающую печеночную недостаточность. У большинства пациентов с симптомами со стороны печени наблюдается спленомегалия вследствие портальной гипертензии и гемолитической анемии с отрицательным результатом теста Кумбса [9].
Данное наблюдение представляет практический интерес для педиатров, неврологов и гастроэнтерологов на всех этапах оказания медицинской помощи.
Клинический случай
Мальчик Х, 2014 г. р., славянского происхождения, от 2-й беременности, протекавшей без особенностей, 2-х срочные родов (1-е роды – брат, здоров). Масса при рождении – 4150 г, длина тела – 58 см. По шкале Апгар 8/9 баллов. Ребенок рос и развивался соответственно возрасту, профилактические прививки проведены по календарю. Перенесенные заболевания: острые респираторные вирусные инфекции. Аллергологический анамнез не отягощен. Наследственность: у дедушки по материнской линии рак кишечника.
У пациента в августе 2025 г. появились отеки нижних конечностей, с 04.09.2025 значительные отеки. Обратились к педиатру по месту жительства 05.09.2025, мальчик направлен в Областной детский диагностический центр г. Рязани на консультацию к нефрологу.
Ультразвуковое исследование (УЗИ) органов брюшной полости: поджелудочная железа, ворота печени не визуалированы. Косой вертикальный размер правой доли печени – 117 мм, контур мелко-бугристый, структура неоднородная, эхогенность диффузно повышена. Стенки сосудов печени гиперэхогенные. Воротная вена – 6 мм, отек по ходу стволов воротной вены. Из-за метеоризма поиск портальных анастомозов затруднен. Селезеночную вену, желчный пузырь лоцировать не удалось. Селезенка однородная, 158×64 мм, эхогенность не изменена. Свободная жидкость в брюшной полости – межпетельное скопление в разных отделах. Над мочевым пузырем жидкость до 1200 мл, создается впечатление осумковавшейся, дифференцировать с кистозным образованием. Признаки отека малого сальника. Лимфатические узлы овоидные с сохранной структурой, максимальные размеры 20×10 мм. Почки без особенностей. В общем анализе мочи – белок 0,033г/л, удельный вес – 1025, кетоны – 0, лейкоциты – 3–5 в поле зрения, оксалаты ++.
В общем анализе крови без патологии.
Для дальнейшего обследования направлен в ГБУ РО «ОДКБ им. Н.В. Дмитриевой» г. Рязани, где находился с 05.09.2025 по 02.10.2025 с диагнозом: цирроз печени; болезнь Вильсона? печеночная недостаточность; синдром портальной гипертензии; спленомегалия; асцит; варикозное расширение вен желудка; острый холецистит.
При поступлении температура тела 38,7°С.
Клинический анализ крови от 05.09.2025: эритроциты – 4,02×10¹², гемоглобин – 106 г/л, тромбоциты – 200×109, лейкоциты – 8,52×10⁹, нейтрофилы – 80,8%, лимфоциты – 12,9%, моноциты – 6,3%. эозинофилы – 0%, СОЭ – 5 мм/ч.
Клинический анализ крови от 01.10.2025: эритроциты – 3,85×10¹², гемоглобин – 101 г/л, тромбоциты – 219×109, лейкоциты – 4,67×10⁹, нейтрофилы – 36,2%, лимфоциты – 42,1%, эозинофилы – 12,7%, моноциты – 8,9%, СОЭ – 3 мм/ч.
Биохимический анализ крови: общий билирубин СОЭ – 38,2 ммоль/л, коньюгированный – 2 мкмоль/л, не коньюгированный – 36 мкмоль/л, щелочная фосфатаза (ЩФ) – 967 ед/л, аланинаминотрансфераза (АЛТ) – 92 ед/л, аспартатаминотрансфераза (АСТ) – 257 ед/л, креатинфосфокиназа – 1378 ед/л, лактатдегидрогеназа – 613 ед/л, общий белок – 52 г/л, альбумин – 23 г/л, кальций – 2,16 ммоль/л, натрий, хлориды, калий в норме, С-реактивный белок – 4,7 мг/ л.
Общий анализ мочи без патологии.
По результатам полимеразной цепной реакции маркеры вирусных гепатитов А, В, С и D не выявлены.
Анализ крови на ВИЧ, RW от 06.09.2025: отрицательный.
 Антитела к возбудителям глистных инвазий (лямблии, токсокары, аскариды, описторхисы) в крови не обнаружены.
Анализ крови на Ig G, M, А от 06.09.2025: показатели в пределах нормы.
Анализ крови на маркеры аутоиммунного гепатита от 06.09.2025: АМА-М <40 МЕ/мл (норма <40).
Анализ крови на церулоплазмин: 0,07 г/л (норма 0,2–0,43).
Анализ крови на антинуклеарный фактор на Нер-2: 160 титр ядерный гранулярный АС-2,4 (норма до 160).
Альфа 1 антитрипсин: 0,89 г/л (норма 0,9–2,0).
Анализ крови на уровень меди от 11.09.2025:
<3,0 мкмоль/л (норма 10,99–21,98).
Анализ крови на антитела к ядерным антигенам от 06.09.2025: IgG 0,2 коэффициента позитивности – не обнаружено.
Скрининг тесты от 29.09.2025 на болезнь Гоше, болезнь Помпе, болезнь Фабри, мукополисахаридоз I типа, болезнь Нимана–Пика тип А/В: активность измеренных лизосомальных ферментов в пределах референсных значений.
Выполнена компьютерная томография (КТ) с контрастом от 05.09.2025: органы грудной клетки без патологии, спленомегалия, уменьшена в размерах печень, расширены сосуды печени, жидкость в брюшной полости.
Эхокардиография от 08.09.2025: данных, подтверждающих объемную перегрузку камер сердца, клапанную патологию, дефекты перегородок, не получено. Сократительная функция не нарушена.
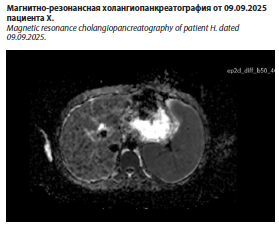
Магнитно-резонансная холангиопанкреатография от 09.09.2025 (см. рисунок). Заключение: МР-картина выраженного цирроза печени; выраженная спленомегалия; асцит; признаки острого холецистита; выраженная портальная гипертензия с признаками варикозного расширения вен желудка.
Эзофагогастродуоденоскопия от 10.09.2025: эрозивный гастрит.
Рентгенограмма органов грудной клетки от 24.09.2025: без патологии.
УЗИ органов брюшной полости и почек от 08.09.2025. Печень лоцируется типично, контуры ровные четкие, структура однородная, эхогенность не изменена, косой вертикальный размер правой доли печени 134 мм, не увеличена, сосудистый рисунок сохранен. Воротная вена 11 мм, не расширена. Желчный пузырь 42×18 мм не увеличен, содержимое анэхогенное, конкременты не лоцированы, стенка не утолщена. На момент осмотра лоцировано умеренное количество свободной жидкости в брюшной полости и малом тазу, перистальтика активная. Петли кишки вздуты. Выраженный пневматоз.
УЗИ органов брюшной полости от 15.09.2025. Косой вертикальный размер правой доли – 104 мм, контуры бугристые, ровные, эхогенность смешанная. Воротная вена, ствол – 11 мм, линейная скорость кровотока – 20 см/с, тип кровотока в печеночных венах HV1. Селезенка 140×56 мм. Свободной жидкости в брюшной полости и малом тазу нет.
Получал лечение: фуросемид 1,0 мл 4 раза в день, с целью коррекции гипоальбуминемии – раствор альбумина внутривенно капельно; внутрь урсодезоксихолевая кислота 500 мг 2 раза в день, цефтриаксон по 1,0 г 2 раза в день 12 дней, викасол по 5 мг 3 раза в день. На фоне лечения положительная динамика в виде улучшения общего самочувствия, уменьшения отеков.
Ребенок переводится в ФГАУ «Национальный медицинский исследовательский центр» Минздрава России, г. Москва, где находился с 02.10.2025 по 20.10.2025 с диагнозом: цирроз печени, субкомпенсированный, в исходе болезни Вильсона; портальная гипертензия; синдром гиперсплинизма: тромбоцитопения; хронический эрозивный гастрит.
При поступлении: жалобы на периодические боли в животе, слабость, утомляемость, одышку при физической нагрузке, боли в стопах, периодическую хромоту.
При поступлении в клиническом анализе крови: анемия легкой степени (гемоглобин 103 г/л), тромбоцитопения до 88×109/л, маркеры воспаления не повышены, синдром цитолиза (АЛТ – 61 Ед/л, АСТ – 97 Ед/л), холестаза (ЩФ – 633 Ед/л, билирубин общий – 35,7 мкмоль/л, прямой билирубин – 12,4 мкмоль/л), белкосинтетическая функция печени снижена (альбумин – 35 г/л, общий белок – 59 г/л). Гипокоагуляция (протромбиновый индекс – 41%). Лактат и аммиак в пределах референсных значений. Церулоплазмин – 6 мг/дл, в контроле – 7 мг/дл. Копрограмма без особенности. Фекальный кальпротектин <30 мкг/г.
На УЗИ брюшной полости от 06.10.2025: ультразвуковые признаки увеличения и диффузных паренхиматозных изменений печени, утолщение стенки поперечно-ободочной кишки.
Фиброэластография печени от 03.10.2025: результаты соответствуют циррозу.
Магнитно-резонансная холангиопанкреатография от 08.10.2025: МРТ-картина цирротических изменений паренхимы печени, асцита, признаков портальной гипертензии (спленомегалия, расширение воротной и селезеночной вен, расширенные вены в области желудка), перивезикальной инфильтрации.
Магнитно-резонансная томография (МРТ) головного мозга от 08.10.2025: МРТ-картина изменения сигнала от бледных шаров, внутренней капсулы с распространением на ножки мозга, вероятно в структуре основного заболевания.
Эзофагогастродуоденоскопия от 13.10.2025: усиление венозного рисунка в нижний трети пищевода; портальная гастропатия II степени по NIEC; распространенный эрозивный гастрит с участками сливного эрозирования в теле по большой кривизне.
Колоноскопия от 13.10.2025: патологических изменений не выявлено.
Экскреция меди с мочой (натив): 8,5 мкг/л, 328 мкг/сут.
Экскреция меди с мочой (на фоне провокационной пробы с пеницилламином): 2771 мкг/л, 3436 мкг/сут.
Консультация офтальмолога от 09.10.2025: обнаружены кольца Кайзера–Флейшера (КФ) на роговице.
При молекулярно-генетическом исследовании обнаружен патогенный вариант H1069Q (c.3207C> A, p.His1069Gln) в гомозиготном состоянии в гене ATP7B, кодирующий белок медь-транспортирующую АТФазу. Результаты исследования подтверждают диагноз БВК.
Консультация генетика: у ребенка верифицирован диагноз БВК.
В отделении была начата терапия Д-пеницилламином в начальной дозе из расчета 10 мг/кг/сут в 3 приема с последующим повышением дозы до 15,7 мг/кг/сут.
Пациент выписан на терапии: Д-пеницилламин по 250 мг 3 раза вдень, пиридоксина гидрохлорид по 20 мг 1 раз в день длительно, урсодезоксихолевая кислота по 500 мг 2 раза в день, менадиона натрия бисульфат 15 мг 1 раз в день длительно, железа сульфат 80 мг 1 раз в день 1 мес, токоферола ацетат 200 мг 1 раз в день 2 нед 1 раз в 3 мес, колекальциферол 2000 МЕ 1 раз в день, эзомепразол 20 мг 2 раза в день 2 нед, далее 1 раз в день 1 мес.
В октябре 2025 г. отмечался эпизод острого респираторного заболевания с повышением температуры тела до 40°C, был госпитализирован в ГБУ РО «ОДКБ им. Н.В. Дмитриевой» г. Рязани, получал симптоматическую терапию с положительным эффектом, альбумин капельно.
Консультирован 09.12.2025 в ФГБУ «НМИЦ трансплантологии и искусственных органов им. В.И. Шумакова» Минздрава России, в настоящее время императивных показаний к трансплантации печени нет. Скорректирована доза витамина D до 6000 ЕД 1 раз вдень, спиронолактон 25 мг 1 раз в день в течение 2 мес.
В январе 2026 г. самостоятельно сдавали анализ на экскрецию меди с мочой: 907 мкг/сут. Со слов мамы пациента, эпизодов головокружения, тошноты, рвоты, кровотечений, отеков конечностей в межгоспитальный период не отмечалось. Рекомендованную терапию получал в полном объеме.
С 14.01.2026 по 31.01.2026 мальчик находился в ФГАУ «Национальный медицинский исследовательский центр» Минздрава России с диагнозом: цирроз печени, субкомпенсированный (функциональный класс В по Child–Pugh) в исходе болезнь Вильсона–Коновалова, смешанная форма; портальная гипертензия; синдром спленизма: тромбоцитопения.
При поступлении состояние средней степени тяжести. Температура тела – 36,6°С. Масса тела – 50 кг, рост – 160 см, площадь поверхности тела – 1,49 м2. Состояние питания соответствует возрасту. Физическое развитие высокое, гармоничное. Кожные покровы физиологической окраски, умеренной влажности, на щеках единичные телеангиоэктазии. Подкожно-жировой слой распределен равномерно. Дыхание везикулярное, в легких хрипов нет. Тоны сердца громкие, ритмичные. Частота сердечных сокращений – 100 уд/мин, артериальное давление – 106/68 мм рт. ст. Живот мягкий, безболезненный при пальпации. Печень у края реберной дуги, селезенка +5 см из-под края реберной дуги. Стул, диурез в норме.
При поступлении лабораторно анемии нет, отмечается тромбоцитопения (73×109/л), незначительная лейкопения (4,09×10⁹/л). По данным биохимического анализа крови отмечается синдром цитолиза (АЛТ – 53 Ед/л, АСТ – 75 Ед/л), холестаза (ЩФ до 713 Ед/л, гипербилирубинемии – 28,8 мкмоль/л за счет прямой фракции 11,2 мкмоль/л), гипопротеинемия с гипоальбуминемией (54,7 г/л и 28 г/л соответственно). По результатам коагулограммы отмечается гипокоагуляция: международное нормализованное отношение – 1,48; протромбиновое время – 16,2 с, протромбиновый индекс – 47,3%, тромбиновое время – 22,6 с, активированное частичное тромбопластиновое время – 38,8 с. Гипераммониемия – 61,88 мкмоль/л.
На момент выписки в биохимическом анализе крови: синдром цитолиза, холестаза (АЛТ/АСТ – 35/52 Ед/л, гГамма-глутамилтрансфераза – 16 Ед/л, ЩФ – 653 Ед/л, общий билирубин – 14,5 мкмоль/л, прямой билирубин – 8,3 мкмоль/л). Белково-синтетическая функция печени снижена (общий белок – 52,3 г/л, альбумин – 25 г/л). Функция почек по расчетной скорости клубочковой фильтрации сохранена. Уровень аммиака – 60,52 мкмоль/л. Ввиду гипераммониемии назначена лактулоза, в контроле – нарастание аммиака до 112 мкмоль/л, назначен орнитин с эффектом.
Принимая во внимание снижение суточной экскреции меди в динамике от 10.2025 (с 3436 мкг/сут до 907 мкг/сут), продолжена терапия пеницилламином в прежнем объеме 15 мг/кг/сут.
На УЗИ брюшной полости от 15.01.2026: признаки увеличения и диффузных паренхиматозных изменений печени, увеличения селезенки.
Фиброэластография печени от 15.01.2026: медиана 15,7 кПа – цирроз печени, контролируемый параметр затухания ультразвука 106 дБ/м – отсутствие стеатоза печени.
МРТ головного мозга от 20.01.2026: без существенной динамики по сравнению от 08.10.2025.
Мальчик продолжает принимать терапию в прежнем объеме. Состояние ребенка после выписки из стационара стабильное. Ведется динамическое наблюдение.
Обсуждение
БВК – это наследственное аутосомно-рецессивное заболевание метаболизма меди, которое в основном поражает печень и головной мозг. Мутация гена ATP7B, кодирующего транспортер меди, приводит к нарушению его функции и чрезмерному отложению меди в тканях. Клинические проявления БВК весьма вариабельны; симптомы неспецифичны и могут быть очень незначительными. Однако ключевыми особенностями являются сочетание заболевания печени и неврологических нарушений в подростковом или раннем взрослом возрасте. Токсическое воздействие меди приводит к различным формам поражения печени, от легкого гепатита до цирроза или острой печеночной недостаточности. Неврологические нарушения могут прогрессировать со временем и включать такие симптомы, как тремор, непроизвольные движения, дистония и дизартрия. Некоторые пациенты не имеют жалоб, и заболевание выявляют случайно [10].
Экскреция меди с мочой в течение 24 ч отражает наличие меди в плазме, не связанной с церулоплазмином, и повышена у большинства пациентов с болезнью Вильсона. Для оценки полноты сбора мочи часто также измеряют объем мочи и общую экскрецию креатинина за 24 ч. При наличии колец КФ экскреция меди с мочой за 24 ч более 40 мкг (0,64 мкмоль) считается диагностическим признаком болезни Вильсона, и если уровень составляет 40 мкг или меньше, следует рассмотреть возможность биопсии печени для оценки концентрации меди в печени. При отсутствии колец КФ экскреция меди с мочой за 24 ч более 100 мкг (1,6 мкмоль) считается весьма вероятным признаком болезни Вильсона. В прошлом, когда генетические тесты были менее доступны, в сомнительных случаях использовался тест с пеницилламином [11].
Верификация диагноза базируется на поиске мутаций в гене ATP7B в рамках молекулярно-генетического тестирования. Однако ввиду того, что патогенный вариант выявляется не во всех случаях, для подтверждения заболевания применяется балльная оценочная шкала (Лейпцигские критерии, 2001), позволяющая комплексно оценить клинико-лабораторные данные [12].
Диагностика БВК остается сложной задачей. Причины задержки диагностики многочисленны. J.M. Walshe и M. Yealland (1992) выделили три основные причины: недооценка ранних клинических признаков, таких как тремор или судороги; недостаточная осведомленность о состоянии; и, наконец, лабораторные ошибки в определении концентрации меди и церулоплазмина. Обследование на наличие колец КФ должно проводиться опытными офтальмологами с использованием щелевой лампы. Кольца КФ следует отличать от старческой дуги/ювенильной дуги по их положению относительно десцеметовой мембраны в лимбусе. Следует отметить, что кольца КФ могут отсутствовать, когда БВК проявляется не нейропсихиатрическими симптомами [13].
Даже при наличии подозрительных лабораторных маркеров (например, низкого уровня церулоплазмина) начало соответствующей терапии задерживается. Недостаточные знания о долгосрочном лечении, отсутствие лекарственных средств в некоторых центрах, финансовые проблемы, неадекватное консультирование и необходимость длительного лечения являются основными причинами. Неврологические проблемы в начале заболевания наблюдаются примерно у 40–50% пациентов. У остальных пациентов отмечаются либо печеночные, либо преимущественно психиатрические проявления. Неврологические и нейропсихиатрические проблемы достаточно неспецифичны и являются наиболее распространенными клиническими проявлениями на ранних и поздних стадиях заболевания. У пациентов с неврологическими симптомами не всегда могут наблюдаться явные печеночные симптомы. Дизартрия, дистония, тремор и паркинсонизм являются наиболее распространенными неврологическими отклонениями. Несмотря на клиническую гетерогенность, наблюдаемую у многих пациентов с БВК, лабораторные отклонения, отражающие нарушение метаболизма меди, являются очень специфичными, и диагностика БВК, по сути, остается лабораторной. Клиническая картина может имитироваться несколькими заболеваниями базальных ганглиев как на острой, так и на хронической стадиях заболевания. Также могут возникать ошибки в стандартных лабораторных тестах, используемых для диагностики. Это обусловило необходимость применения генетических исследований для подтверждения диагноза. И здесь также могут возникать ошибки, поскольку недавно были описаны новые участки мутаций, которые приводят к фенотипически сходным клиническим проявлениям. Стандартизированным методом лечения является использование хелаторов меди для достижения отрицательного баланса меди, однако иногда медикаментозная терапия может вызывать дальнейшее ухудшение клинического состояния у некоторых пациентов [7, 14].
Для данного заболевания типичен значительный полиморфизм как по характеру, так и по тяжести течения. Основными мишенями являются печень и ЦНС, при этом поражение ЦНС обычно отсрочено во времени и развивается в среднем на 10 лет позже печеночных симптомов. Системный характер патологии также может проявляться внепеченочными и внемозговыми поражениями, в частности эндокринопатиями, кардиомиопатиями, нефропатией и патологией опорно-двигательного аппарата. Анализ 109 случаев БВК, проведенный Lu Zhang и соавт. (2025), выявил неврологический дебют у 61,5% пациентов и высокую долю диагностических ошибок (54,1%), чаще всего ошибочно принимаемых за заболевания печени (49,2%) или психические расстройства (20,3%). Несмотря на медианный возраст начала заболевания 18 лет и наличие неврологической симптоматики у 77,1% больных на момент исследования, своевременная диагностика затруднена, при этом семейный анамнез положительный лишь у 25,7% пациентов [15]. В отличие от данных, представленных в исследовании Lu Zhang и соавт. (2025), где у большинства пациентов (77,1%) наблюдалась неврологическая симптоматика, а медиана возраста манифестации составляла 18 лет, наш клинический случай характеризуется более ранним дебютом (11 лет) и отсутствием неврологического дефицита на момент диагностики. Несмотря на то что в анализе Lu Zhang и соавт. у 25,7% больных отмечалась генетическая отягощенность (преимущественно по линии сиблингов), в описываемом нами случае семейный анамнез был не отягощен. Важно отметить, что своевременное начало терапии привело к выраженной положительной динамике, что подтверждает значимость ранней верификации диагноза до развития необратимых нейропсихиатрических изменений.
Помимо классических висцеральных и церебральных проявлений, в литературе описаны редкие формы вовлечения других систем. Так, E. Azizi и соавт. (1989) указывают на возможность поражения почек (аминоацидурия, нефролитиаз), а в работе D.N. Golding и соавт. (1977) представлены изменения костно-суставного аппарата в виде раннего остеопороза и артритов [16, 17]. Однако в нашем клиническом наблюдении признаков системного поражения почек и опорно-двигательной системы выявлено не было, что свидетельствует об относительно изолированном течении заболевания у данного пациента на момент диагностики.
Заключение
Описанное клиническое наблюдение подчеркивает актуальность проблемы своевременного распознавания БВК у детей, чей диагноз часто маскируется неспецифической симптоматикой. Сложность выявления патологии на ранних этапах требует от врачей-педиатров и гастроэнтерологов глубоких знаний о возможных масках данного метаболического нарушения. Тщательный анализ клинико-лабораторных данных и использование современных диагностических алгоритмов позволяют верифицировать заболевание даже при отрицательном семейном анамнезе. В представленном случае именно оперативная постановка диагноза позволила незамедлительно приступить к проведению хелатирующей терапии. В результате лечения была достигнута быстрая положительная динамика, что подчеркивает решающую роль своевременного медицинского вмешательства в сохранении качества жизни ребенка.
Информированное согласие. От матери пациента получено письменное информированное добровольное согласие на использование полученной информации в исследовательских целях и публикациях (дата подписания: 04.02.2026).
Финансирование. Исследование проведено без финансовой поддержки.
Funding. The study was conducted without funding.
Конфликт интересов. Авторы заявляют об отсутствии конфликта интересов.
Conflict of interests. The authors declare that there is not conflict of interests.
Список литературы доступен на сайте журнала https://klin-razbor.ru/
The list of references is available on the journal‘s website https://klin-razbor.ru/
Информация об авторах
Information about the authors
Белых Наталья Анатольевна – д-р мед. наук, доц., зав. каф. факультетской и поликлинической педиатрии, ФГБОУ ВО «Рязанский ГМУ им. акад. И.П. Павлова».
E-mail: nbelyh68@mail.ru; ORCID: 0000-0002-5533-0205; SPIN-код: 2199-6358, Researcher ID: L-2177-2018
Natalya A. Belykh – Dr. Sci. (Med.), Assoc. Prof., Pavlov Ryazan State Medical University. E-mail: nbelyh68@mail.ru; ORCID: 0000-0002-5533-0205; SPIN-код: 2199-6358, Researcher ID: L-2177-2018
Язева Карина Кирилловна – студентка 4-го курса педиатрического факультета, ФГБОУ ВО «Рязанский ГМУ им. акад. И.П. Павлова». Е-mail: katarina.yazevaky@gmail.com; ORCID: 0009-0007-8575-6104
Karina K. Yazeva – 4th year student, Pavlov Ryazan State Medical University.
Е-mail: katarina.yazevaky@gmail.com; ORCID ID: 0009-0007-8575-6104
Агапова Анна Ивановна – врач-педиатр, ГБУ РО «ОДКБ им. Н.В. Дмитриевой».
Е-mail: agapova_96@list.ru; ORCID: 0009-0005-5764-5883,
Anna I. Agapova – Pediatrician, Regional Children's Clinical Hospital named after N.V. Dmitrieva. E-mail: agapova_96@list.ru; ORCID: 0009-0005-5764-5883
Пизнюр Инна Владимировна – канд. мед. наук, ассистент каф. факультетской и поликлинической педиатрии, ФГБОУ ВО «Рязанский ГМУ им. акад. И.П. Павлова».
E-mail: innaabramova@yandex.ru; ORCID: 0000-0002-9267-439X; SPIN-код: 6676-5560,
Researcher ID: AAO-8423-2020
Inna V. Piznyur – Cand. Sci. (Med.), Assistant, Pavlov Ryazan State Medical University.
E-mail: innaabramova@yandex.ru; ORCID: 0000-0002-9267-439X; SPIN-код: 6676-5560, Researcher ID: AAO-8423-2020
Деева Юлия Витальевна – ассистент каф. факультетской и поликлинической педиатрии, ФГБОУ ВО «Рязанский ГМУ им. акад. И.П. Павлова». E-mail: yudeeva80@mail.ru; ORCID: 0000-0003-0975-1137; SPIN-код: 3818-7656, Researcher ID: ACT-0159-2022
Yulia V. Deeva – Assistant, Pavlov Ryazan State Medical University. E-mail: yudeeva80@mail.ru; ORCID: 0000-0003-0975-1137; SPIN-код: 3818-7656, Researcher ID: ACT-0159-2022
Поступила в редакцию: 10.03.2026
Поступила после рецензирования: 13.03.2026
Принята к публикации: 26.03.2026
Received: 10.03.2026
Revised: 13.03.2026
Accepted: 26.03.2026
Список исп. литературыСкрыть список1. Wungjiranirun M, Sharzehi K. Wilson's Disease. Semin Neurol 2023;43(4):626-33. DOI: 10.1055/s-0043-1771465
2. Гарбуз М.М., Овчинникова Е.В., Овчинников А.В. и др. Молекулярно-генетическая диагностика гепатолентикулярной дегенерации: особенности и перспективы. Международный научно-исследовательский журнал. 2022;3(117):171-80. DOI: DOI: 10.23670/IRJ.2022.117.3.032
Garbuz M.M., Ovchinnikova E.V., Ovchinnikov A.V. et al. Molecular genetic diagnosis of hepatolenticular degeneration: features and prospects. International Scientific Research Journal. 2022;3(117):171-80. DOI: DOI: 10.23670/IRJ.2022.117.3.032 (in Russian).
3. Hang S, Yang W, Li X et al. Clinical and genetic characterization of a large cohort of patients with Wilson's disease in China. Transl Neurodegener 2022;11(1):13. DOI: 10.1186/s40035-022-00287-0
4. Sandahl TD, Laursen TL, Munk DE et al. The Prevalence of Wilson's Disease: An Update. Hepatology 2020;71(2):722-32. DOI: 10.1002/hep.30911
5. Ovchinnikova EV, Garbuz MM, Ovchinnikova AA, Kumeiko VV. Epidemiology of Wilson’s Disease and Pathogenic Variants of the ATP7B Gene Leading to Diversified Protein Disfunctions. Int J Mol Sci 2024;25(4):2402. DOI: 10.3390/ijms25042402
6. Застело Е.С., Федулова Э.Н., Габрикевич А.Н и др. Болезнь Вильсона–Коновалова. Дебют и сложность диагностики на примере клинического случая. Вопросы современной педиатрии. 2024;23(6):483-8. DOI: 10.15690/vsp.v23i6.2834
Zastelo E.S., Fedulova E.N., Gabrikevich A.N. et al. Wilson–Konovalov disease. The debut and complexity of diagnosis on the example of a clinical case. Issues of modern pediatrics. 2024;23(6):483-8. DOI: 10.15690/vsp.v23i6.2834 (in Russian).
7. Pfeiffer RF. Wilson's Disease. Semin Neurol 2007;27(2):123-32. DOI: 10.1055/s-2007-97117
8. Lucena-Valera A, Ruz-Zafra P, Ampuero J. Wilson's disease: overview. Med Clin (Barc) 2023;160(6):261-7. DOI: 10.1016/j.medcli.2022.12.016
9. Roy D, Mukherjee A, Chakravarty A. Pitfalls in the Diagnosis of Wilson Disease. Curr Neurol Neurosci Rep 2025;25(1):40. DOI: 10.1007/s11910-025-01424-8
10. Wolska M, Wicik Z, Ahmadova S et al. Biomarker Discovery in Wilson's Disease-A Path Toward Improved Diagnosis and Management: A Comprehensive Review. Mol Neurobiol 2025;62(11):15189-204. DOI: 10.1007/s12035-025-05143-6
11. Kerkar N, Rana A. Wilson Disease in Children. Clin Liver Dis 2022;26(3):473-88. DOI: 10.1016/j.cld.2022.03.008
12. Ferenci P, Caca K, Loudianos G et al. Diagnosis and phenotypic classification of Wilson disease. Liver Int 2003;23(3):139-42. DOI: 10.1034/j.1600-0676.2003.008
13. Shribman S, Poujois A, Bandmann O et al. Wilson's disease: update on pathogenesis, biomarkers and treatments. J Neurol Neurosurg Psychiatry 2021;92(10):1053-61. DOI: 10.1136/jnnp-2021-326123
14. Ryan A, Twomey PJ, Cook P. Wilson's disease: best practice. J Clin Pathol 2023;76(7):435-41. DOI: 10.1136/jcp-2022-208551
15. Zhang L, Peng J, Dong Y et al. Assessment of neurological symptoms and associated factors in patients with Wilson's disease in Southwest China. Orphanet J Rare Dis 2025;20(1):342. DOI: 10.1186/s13023-025-03874-2
16. Azizi E, Eshel G, Aladjem M. Hypercalciuria and nephrolithiasis as a presenting sign in Wilson disease. Eur J Pediatr 1989;148(6):548-9. DOI: 10.1007/BF00441555
17. Golding DN, Walshe JM. Arthropathy of Wilson’s disease. Study of clinical and radiological features in 32 patients. Ann Rheum Dis 1977;36(2):99-111. DOI: 10.1136/ard.36.2.99